Malattie Prioniche
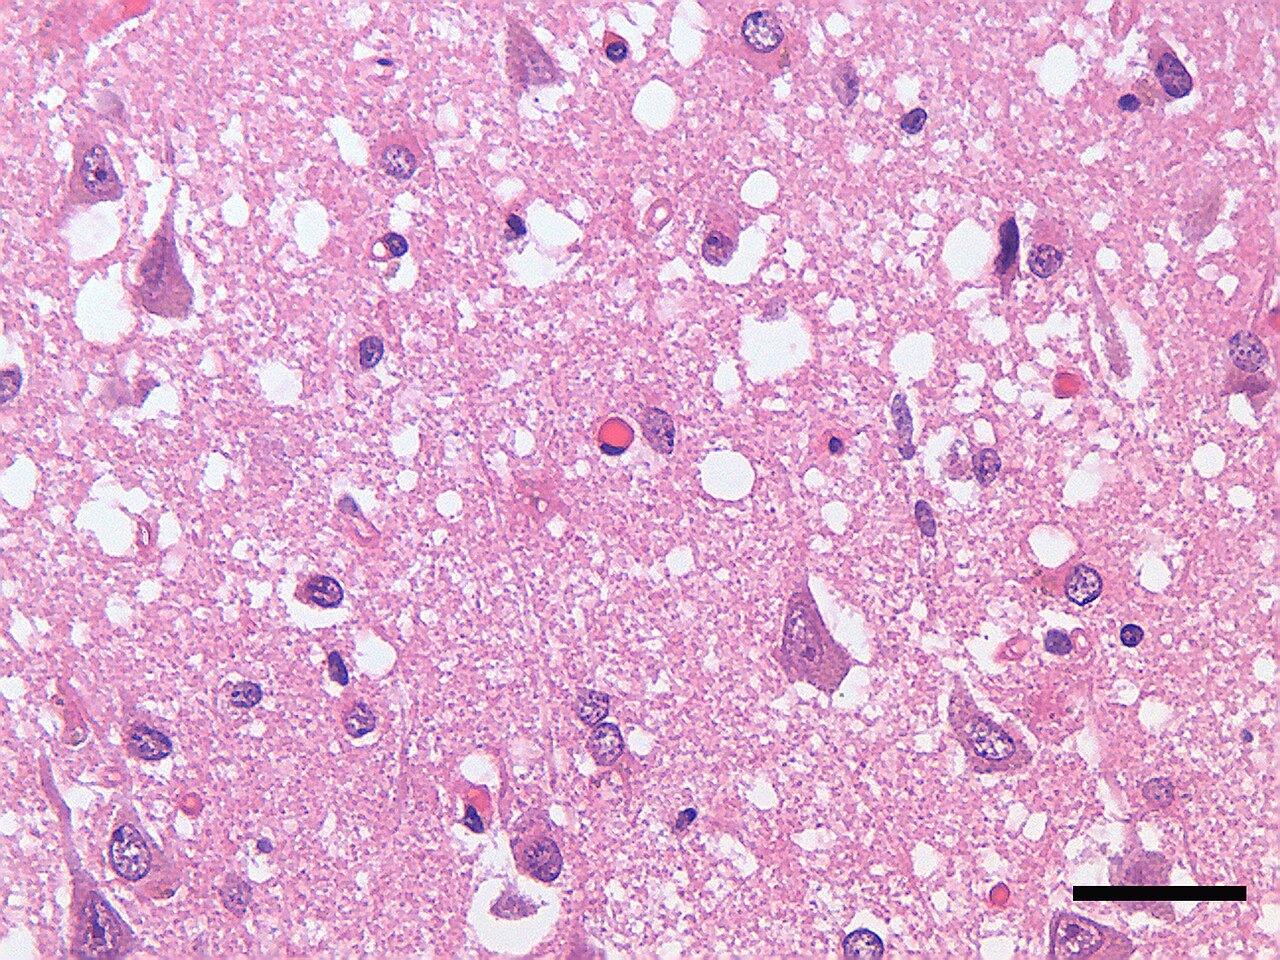 Degenerazione spongiforme nella corteccia cerebrale di un paziente deceduto per malattia di Creutzfeldt-Jakob (microscopio ottico). Fonte: Wikimedia Commons (Tulemo, CC BY-SA 4.0).
Definizione
I prioni sono forme anomale di una proteina cellulare capaci di causare disturbi neurodegenerativi a rapida progressione, che possono essere sporadici, familiari o trasmessi (infettivi). Il meccanismo molecolare è in Proteina Prionica (PrPc e PrPsc).
Malattie del gruppo
- Uomo:
- malattia di Creutzfeldt-Jakob (CJD): demenza rapidamente progressiva;
- sindrome di Gerstmann-Sträussler-Scheinker (GSS): atassia cerebellare progressiva;
- insonnia fatale familiare (IFF);
- kuru.
- Animali: scrapie (pecore e capre), encefalopatia trasmissibile del visone, chronic wasting disease (cervo e alce), encefalopatia spongiforme bovina.
Sono tutte associate a forme alterate della proteina prionica (PrP).
Caratteristiche comuni
- Morfologia: “alterazioni spongiformi”, da vacuoli intracellulari in neuroni e glia (vedi Reazioni dei Neuroni al Danno).
- Clinica: demenza rapidamente progressiva.
Forme eziologiche
- Sporadiche: conversione spontanea di PrPc in PrPsc, a frequenza bassissima.
- Familiari: mutazioni del gene PRNP (CJD familiare, GSS, IFF).
- Trasmesse/iatrogene: es. CJD iatrogena, soprattutto da somministrazione di ormone pituitario di origine naturale.
Importanza concettuale
Le malattie prioniche sono il modello dei disturbi degenerativi causati dalla “diffusione” di proteine mal ripiegate: una proteina patogena acquisisce alcune caratteristiche di un microrganismo infettivo. Questo le collega alle altre proteinopatie (Alzheimer, Parkinson), che però non sono trasmissibili (vedi Malattie Neurodegenerative (Generalità e Proteinopatie)).
🔗 Collegamenti
- Proteina Prionica (PrPc e PrPsc) — ⬆️ causa molecolare
- Malattie Neurodegenerative (Generalità e Proteinopatie) — 🔗 stesso meccanismo di propagazione di aggregati proteici
- Reazioni dei Neuroni al Danno — 🔬 vacuolizzazione spongiforme