Deficit di Alfa-1-Antitripsina
Malattia autosomica recessiva dovuta all’errato ripiegamento della proteina α1AT (cr14), che ne compromette la secrezione dagli epatociti nel siero. L’α1AT inibisce le serin-proteasi (elastasi, catepsina G, proteinasi 3) rilasciate dai neutrofili in sede infiammatoria.
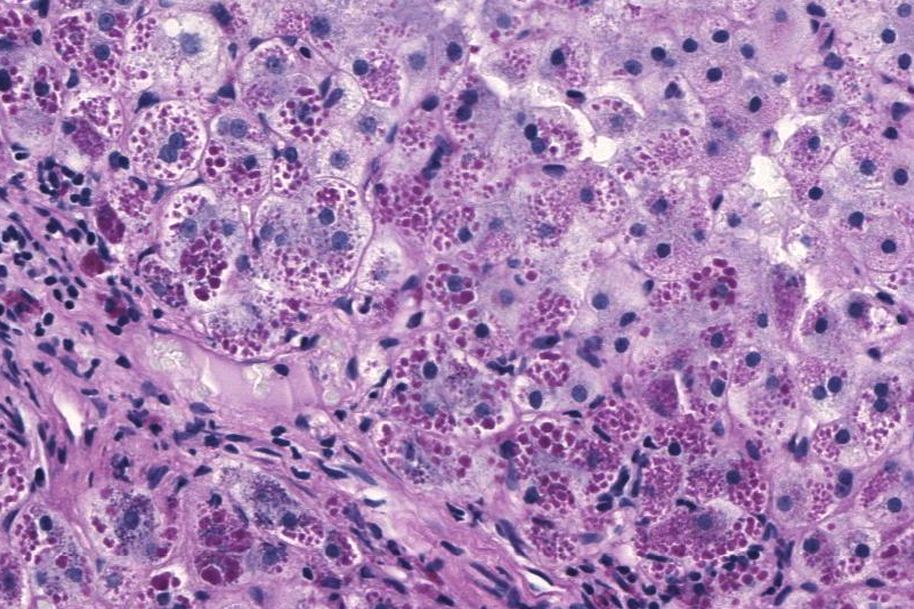 Biopsia epatica in deficit di alfa-1-antitripsina: la colorazione PAS con diastasi mostra i globuli rosa diastasi-resistenti. Fonte: Wikimedia Commons (Jerad M Gardner, MD, CC BY-SA 3.0).
Genotipi (Pi = Protease Inhibitor)
- Pi-MM (90%): wild type;
- Pi-S: α1AT ridotta, senza manifestazioni cliniche (6% dei nordeuropei);
- Pi-ZZ: α1AT <10% del normale, omozigote, alto rischio di malattia (1:1800 nati vivi);
- Pi-ZM: livelli intermedi (eterozigote);
- Pi-Null: rara, priva di α1AT.
Patogenesi
Le varianti difettive (PiZ) hanno un difetto di migrazione dal reticolo endoplasmatico all’apparato di Golgi: la proteina ripiegata male polimerizza e si accumula → stress del reticolo → cascata di segnalazione → apoptosi → epatopatia nel 10–15% dei casi.
Morfologia
Inclusioni rotondo-ovalari acidofile (ematossilina-eosina), PAS-positive e diastasi-resistenti negli epatociti. Il numero di epatociti con globuli non correla con la gravità.
Clinica
Il deficit di α1AT provoca:
- Enfisema polmonare (per aumento dell’attività dell’elastasi), possibile esordio in adolescenza — evitare il fumo, che accelera il danno;
- Epatopatia (per accumulo di α1AT aberrante): epatite neonatale con ittero colestatico (10%) fino alla cirrosi infantile, oppure forma silente a progressione subdola verso la cirrosi in età adulta; il 2–3% sviluppa HCC;
- Panniculite cutanea necrotizzante.
🔗 Collegamenti
- Cirrosi Epatica — ➡️ possibile esito epatico
- Ittero e Colestasi — 🔗 epatite neonatale colestatica