Patologia Ipofisaria (Ipo- e Iperpituitarismo)
La patologia funzionale dell’ipofisi si esprime come ipopituitarismo (ipofunzione) o iperpituitarismo (iperfunzione).
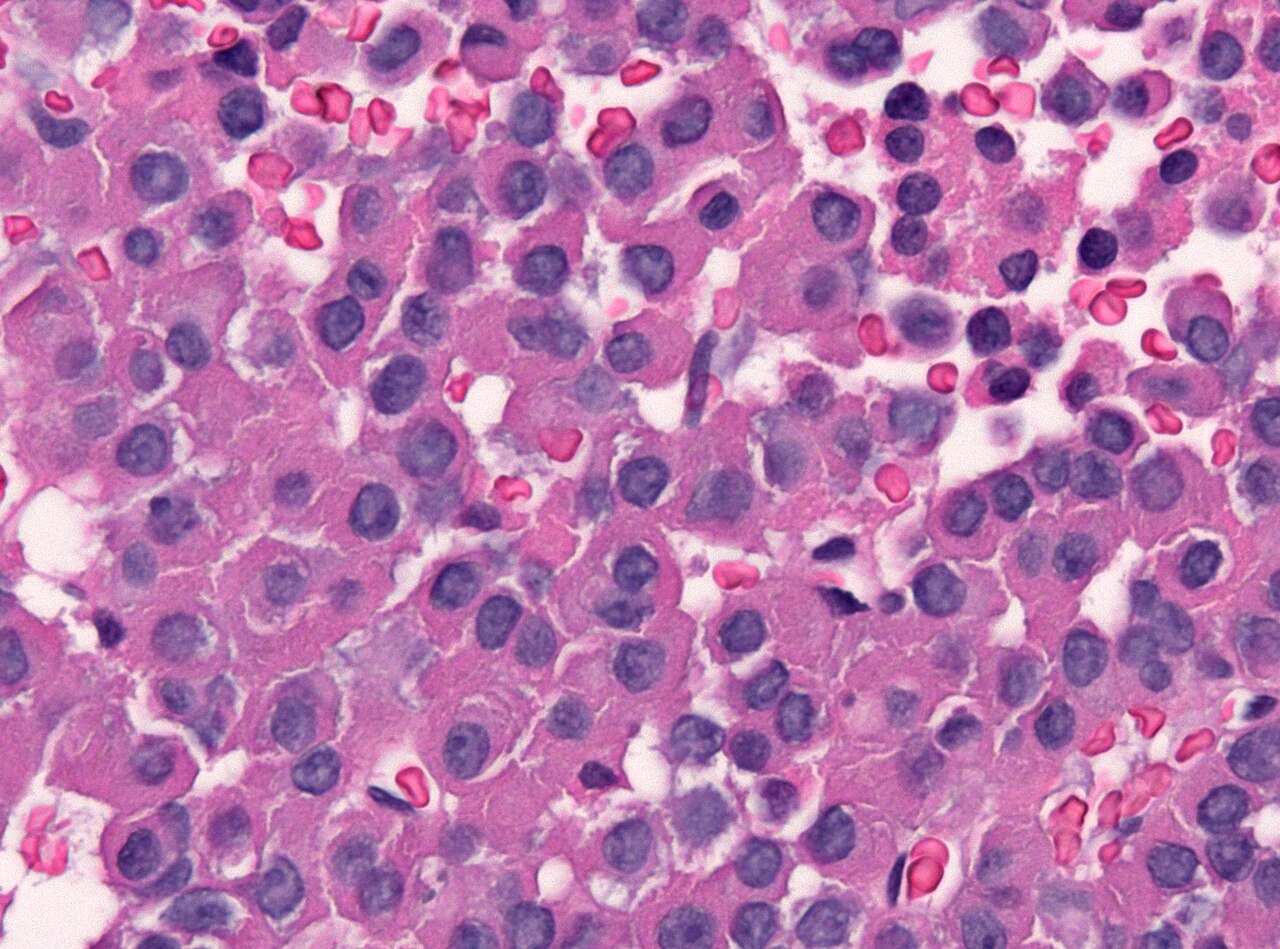 Istologia su biopsia di adenoma ipofisario secernente GH, densamente granulato. Fonte: Wikimedia Commons (Jensflorian, CC BY-SA 3.0).
Ipopituitarismo
Ridotta produzione di almeno 1 degli 8 ormoni (adeno- e neuroipofisi), fino alla compromissione della maggior parte di essi (panipopituitarismo), in contrapposizione al deficit di ormoni specifici. Le cellule secernenti GH e prolattina sono le più rappresentate, quindi la loro carenza è più rara. Cause:
- Tumori pituitarici o extrapituitarici che infiltrano o comprimono;
- Infezioni / infiammazioni;
- Danni vascolari (es. apoplessia ipofisaria);
- Radiazioni (radioterapia stereotassica per neoplasie cerebrali);
- Traumatismo;
- Veleno della vipera di Russell (distrugge selettivamente l’adenoipofisi → panipopituitarismo);
- Cause congenite (agenesia; sindrome di Kallmann, Prader-Willi, Lawrence-Moon-Bardet-Biedl).
Iperpituitarismo
Aumentata produzione di ormoni, essenzialmente da adenomi (raramente carcinomi).
Importanza dell’età di insorgenza
Lo stesso difetto dà manifestazioni diverse secondo l’epoca:
- Deficit di GH: in fase di sviluppo → pubertà ritardata e nanismo armonico; nell’adulto → quadro differente;
- Eccesso di GH: in fase di sviluppo → gigantismo (alta statura, sviluppo armonico); nell’adulto → acromegalia.
L’eccesso di ACTH causa la malattia di Cushing (iperplasia diffusa/nodulare bilaterale della corticale del surrene); la sindrome di Cushing è invece il quadro clinico da eccesso di glucocorticoidi (anche da cortisone esogeno).
🔗 Collegamenti
- Fisiologia dell’Ipofisi — ⬆️ funzione normale
- Adenomi Ipofisari (Generalità) — ⬇️ causa principale di iperpituitarismo
- Adenoma Somatotropo — 🔗 acromegalia/gigantismo (GH)
- Adenoma Corticotropo — 🔗 malattia di Cushing (ACTH)