Tumore Stromale Gastrointestinale (GIST)
Il più comune tumore mesenchimale dell’addome. Origina dalle cellule interstiziali di Cajal (pacemaker GI), con distribuzione diversa lungo il tratto GI:
- Stomaco 60% (la sede prevalente), intestino tenue 30%, colon-retto 5–10%, esofago e sedi extra-GI 1%.
Localizzazioni nello spessore della parete: intramurali (ombelicatura/ulcerazione centrale), sottosierose, verso la mucosa (normale o ulcerata).
Forme e sindromi associate
Prevalentemente sporadici. Forme familiari: mutazione c-KIT e PDGFRA; sindromi:
- Neurofibromatosi 1;
- Triade di Carney (non ereditaria, femmine giovani): GIST gastrico + paraganglioma + condroma polmonare (eziologia ignota);
- Sindrome di Carney-Stratakis (germline SDH): GIST + paraganglioma.
Epidemiologia
Incidenza 11–20/milione. Prevalenza maschile, picco a 60 anni (< 10% sotto i 40). Rari nei bambini (tranne forme familiari).
Patogenesi
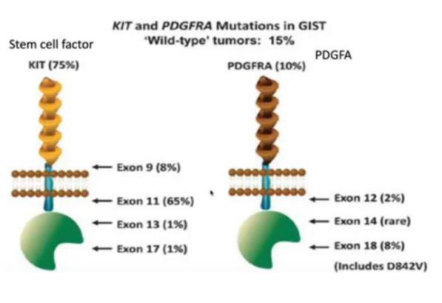
Mutazioni reciprocamente esclusive (geni della stessa via di trasduzione), nei GIST sporadici e familiari:
- KIT gain-of-function (75–80%): domini iuxtamembrana;
- PDGFRA attivante (8%): tasca chinasica (esone 18); più frequente nello stomaco;
- → attivazione costitutiva della tirosin-chinasi → proliferazione/sopravvivenza.
- GIST wild-type (KIT/PDGFRA negativi): mutazioni di NF1, BRAF (V600E), HRAS/NRAS, o dei geni della succinato-deidrogenasi mitocondriale (SDHA-D; più frequente, spesso germline → GIST + paraganglioma, Carney-Stratakis: l’accumulo di succinato altera HIF1α → VEGF/IGF-1R → proliferazione e angiogenesi).
Progressione
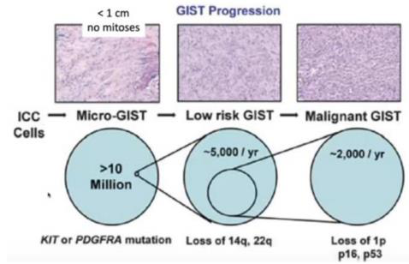
Cellule di Cajal → micro-GIST → GIST a basso rischio → GIST maligni.
- Micro-GIST (indolenti): proliferazioni microscopiche nel 10–30% degli stomaci resecati, basso indice mitotico, no pleomorfismo; rischio di trasformazione 1:2.000.
- Evento iniziale (KIT/PDGFRA) individuabile in lesioni di 3 mm, ma non sufficiente all’oncogenesi. Progressione associata a perdita/delezione dei cromosomi 14 e 22 e delezione di 9p (perdita di CDKN2A). Più alterazioni cromosomiche → prognosi infausta.
Morfologia e istologia
GIST gastrici primari fino a 30 cm: massa carnosa solitaria ben circoscritta, mucosa ulcerata o intatta, talora sporgente verso la sierosa. Metastasi: noduli sierosi peritoneali o epatici (rara la diffusione extra-addominale).
Istologia (no relazione con la prognosi): cellule fusate (70%), epitelioidi (20%), miste (10%).
Marcatori: CD117 (c-kit, positivo nel 95%), DOG1 (98%; positivo nel 30% dei CD117−); 1–2% negativi a entrambi. Altri: CD34 (60–70%), actina muscolo liscio (±30–40%), desmina −, S-100 (rara), CK (rara — se positiva con cellule epitelioidi può simulare un carcinoma).
Correlazione mutazione/morfologia: fusate → KIT; epitelioidi → KIT/PDGFRA/wild-type. Il sequenziamento è sempre indispensabile (la morfologia non predice la mutazione).
Clinica
Asintomatici ~3 cm; sintomatici ~9 cm (effetto massa, emorragie acute/croniche da ulcerazione — anemia in 1/2 dei pazienti — sindromi occlusive). Metastasi per via ematica: fegato, peritoneo, raramente linfonodi.
Prognosi
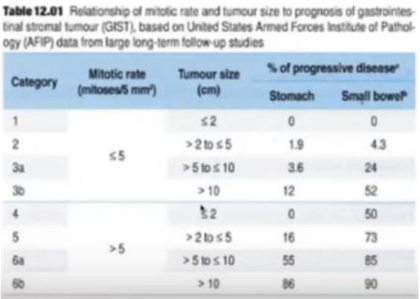
Tutti i GIST sono maligni; il rischio di recidiva/metastasi è stratificato per sede, indice mitotico (≷ 5 mitosi/5 mm²) e dimensione. I GIST gastrici sono meno aggressivi di quelli del tenue: recidive rare se < 5 cm, comuni se mitoticamente attivi e > 10 cm.
Terapia
Asportazione chirurgica completa per i GIST gastrici localizzati. Nei metastatici/ricorrenti/non resecabili si considera il fenotipo molecolare:
- KIT/PDGFRA mutati → imatinib (inibitore tirosin-chinasico); la resistenza è comune (mutazioni secondarie di KIT/PDGFRA);
- mutazioni secondarie → altri inibitori tirosin-chinasici o terapie sperimentali.
🔗 Collegamenti
- Tumori Mesenchimali dell’Esofago (Leiomioma, Leiomiosarcoma, GIST) — 🔗 GIST esofageo (raro)
- Paragangliomi (Generalità e Classificazione) — 🔗 triade di Carney / Carney-Stratakis
- Immunoistochimica — 🔬 CD117, DOG1