Carcinoma Paratiroideo
Causa molto rara di iperparatiroidismo, responsabile del 3-5% di tutti i tumori paratiroidei. Le sue metastasi possono essere funzionalmente attive, per cui in malattia metastatica può essere difficile dominare l’iperparatiroidismo anche dopo asportazione del primitivo.
Macroscopia e comportamento
Se l’adenoma arriva a ~5 g, il carcinoma aumenta molto di più (fino a > 50 g). Si caratterizza per capacità infiltrativa locale e metastasi in almeno il 60% dei casi (linfonodali e a distanza: ossee, polmonari, epatiche), con conseguente severo iperparatiroidismo non eliminabile con la sola escissione locale. Per lo più sporadici, raramente in corso di MEN, più spesso associati a HPT-JT (nel 10-15% di questi casi).
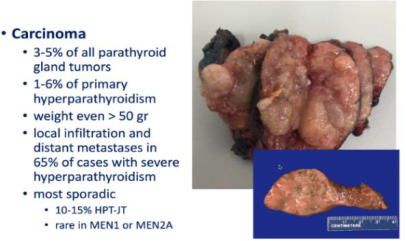
Criteri di malignità
Non è facile identificarli, salvo i casi drammatici con infiltrazione macroscopica. Criteri più sottili:
- Invasione vascolare (embolo neoplastico);
- Infiltrazione delle strutture adiacenti (capsula rotta, superamento nei tessuti vicini);
- Atipia citologica: non affidabile (in tutta la patologia neuroendocrina le atipie non sono sinonimo di malignità);
- Ki-67: non dirimente — è raro che questi tumori, anche se maligni, abbiano alta attività proliferativa, quindi un Ki-67 medio-basso non esclude la malignità;
- I carcinomi nascono de novo, non da adenomi preesistenti;
- Mutazioni del gene CDC73 (lo stesso dell’HPT-JT germinale), nel 20% dei carcinomi sporadici.
Inquadramento e prognosi
Tra i carcinomi neuroendocrini, il paratiroideo è abbastanza differenziato (espressione elevata dei marcatori neuroendocrini), paragonabile più ai NET G3 che ai veri carcinomi neuroendocrini (a piccole/grandi cellule). Raramente si trovano forme con necrosi, molte mitosi ed elevato Ki-67, ad andamento più tumultuoso. Sopravvivenza a 5 anni 70-80%, a 10 anni 50-60%.
🔗 Collegamenti
- Iperparatiroidismo (Primario, Secondario, Terziario) — ⬆️ causa rara
- Adenoma Paratiroideo — 🔄 controparte benigna (il carcinoma nasce de novo)
- Sindromi Genetiche dell’Iperparatiroidismo — 🔗 HPT-JT / gene CDC73
- Grading dei Tumori Neuroendocrini (Ki67, Differenziazione, Stadiazione) — 🔗 paragonabile ai NET G3