Proteinosi Alveolare
Malattia rara causata da difetti correlati al fattore stimolante le colonie granulocito-macrofagiche (GM-CSF) o da disfunzione dei macrofagi polmonari, che provocano accumulo di surfactante negli spazi intra-alveolari e bronchiolari. Radiologicamente si presenta con infiltrati polmonari bilaterali a chiazze asimmetriche.
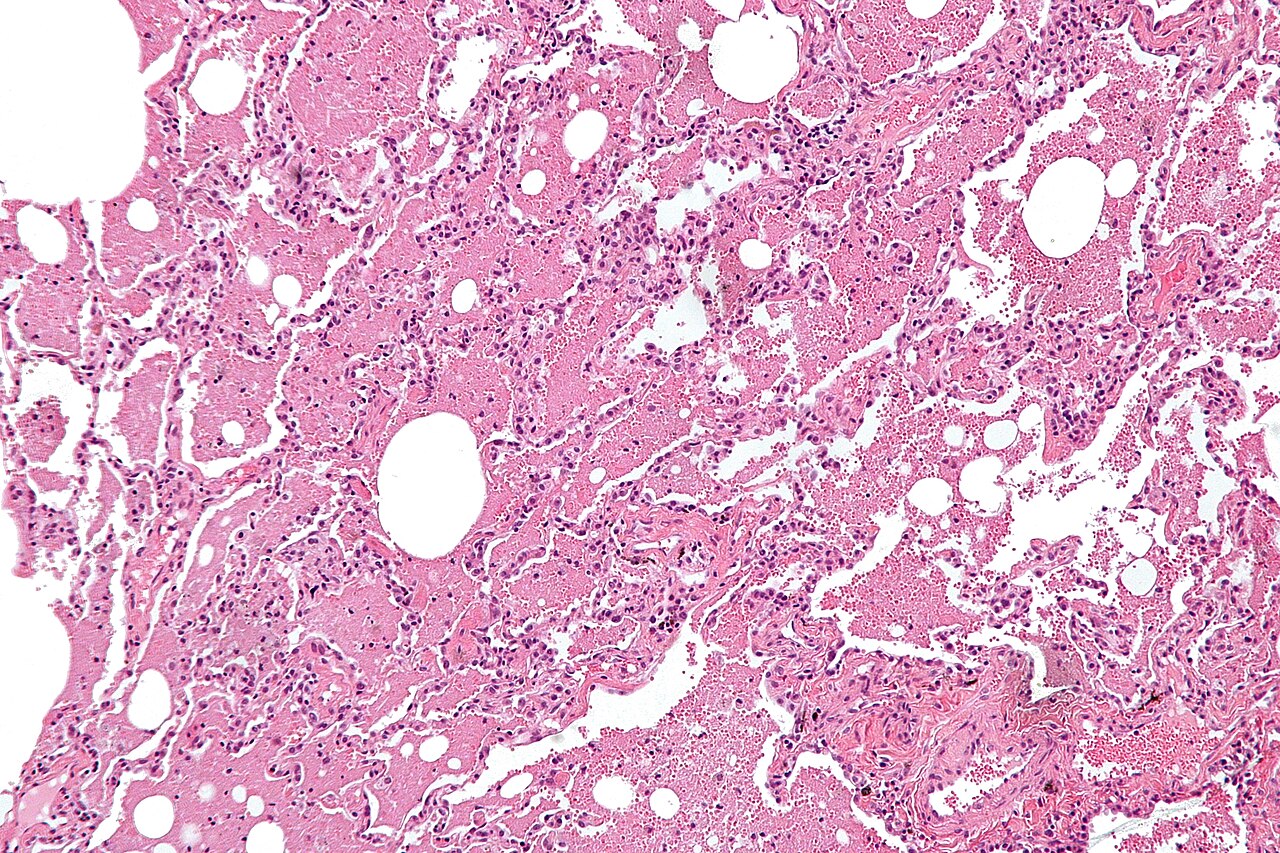 Micrografia a ingrandimento intermedio di proteinosi alveolare polmonare. Colorazione EE. Fonte: Wikimedia Commons (Nephron, CC BY-SA 3.0).
Classificazione
Tre classi, tutte con alterazioni istologiche simili:
- PAP autoimmune (acquisita, 90%): causata da anticorpi neutralizzanti circolanti anti GM-CSF. Colpisce adulti, senza predisposizione familiare. La perdita del segnale del GM-CSF blocca la differenziazione terminale dei macrofagi, compromettendone la capacità di catabolizzare il surfactante;
- PAP secondaria: rara, associata a disturbi del sistema emopoietico, tumori, immunodeficienze, intolleranza alla proteina lisinurica, silicosi acuta e altre sindromi da inalazione. Questi compromettono la maturazione/funzione dei macrofagi, causando una clearance inadeguata del surfactante;
- PAP congenita: estremamente rara, colpisce i neonati. Causata da mutazione di geni coinvolti nel signaling del GM-CSF.
Clinica
Tosse e abbondante escreato contenente frammenti di materiale gelatinoso. I sintomi durano per anni e sono spesso associati a malattie febbrili; questi pazienti sono a rischio di infezioni secondarie da microrganismi diversi. Possono comparire dispnea ingravescente, cianosi e insufficienza respiratoria, ma altri pazienti hanno decorso benigno con risoluzione finale delle lesioni.
Terapia
- Lavaggio polmonare completo: terapia standard, efficace indipendentemente dal difetto sottostante;
- GM-CSF: efficace in >50% dei pazienti con PAP autoimmune;
- Terapia diretta alla patologia sottostante nella PAP secondaria.
🔗 Collegamenti
- Pneumociti e Surfactante — 🔗 surfactante accumulato negli alveoli
- Silicosi — ⬆️ silicosi acuta tra le cause di PAP secondaria