Irbesartan
Scheda-farmaco — singola molecola della classe Inibitori del Recettore AT1 (Sartani). Il meccanismo di classe sta nella nota madre: qui trovi ciò che distingue questa molecola. Dati da fonti autorevoli, aggiornati al 2026-08-04.
Classe: antagonista del recettore AT1 (sartano), attivo tal quale · ATC: C09CA04 · Nomi commerciali (IT): Aprovel, Karvea · PubChem CID 3749
Perché questa molecola
È il blockbuster della classe, cioè il sartano più utilizzato, e il motivo è tutto farmacocinetico: ha l’emivita più lunga del gruppo (11–15 h) → una sola somministrazione al giorno, contro le due di valsartan e losartan; è l’unico dei tre di cui il cibo non riduce la disponibilità; e ha la biodisponibilità più alta (60–80%). Tre fattori che convergono sull’aderenza terapeutica, che nell’iperteso cronico è il vero determinante del risultato. Il docente lo usa anche come metro di confronto per l’efficacia: a dose quattro volte inferiore riduce la sistolica di ~7 mmHg, contro i ~10 mmHg dell’aliskiren a 600 mg.
Struttura
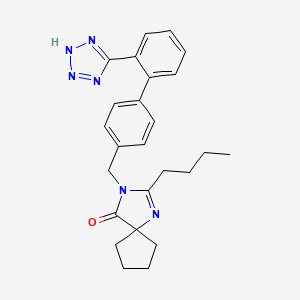 Struttura 2D dell’irbesartan (PubChem CID 3749). Formula C₂₅H₂₈N₆O, PM 428,5 g/mol.
Farmacodinamica
Catena d’azione: irbesartan (già attivo) → blocca il recettore AT1 → l’angiotensina II non può agire → vasodilatazione e ↓ aldosterone → ↓ pressione. L’ACE non è toccato → niente tosse.
flowchart TD
  A["irbesartan (attivo tal quale)"] -->|blocca| C["recettore AT1"]
  C --> D["angiotensina II non può agire"]
  D --> E["vasodilatazione → ↓ resistenze periferiche"]
  D --> F["↓ aldosterone → ↓ ritenzione idrosalina"]
  D --> R["↓ pressione intraglomerulare → protezione renale"]
  G["ACE non inibito"] --> H["bradichinina degradata normalmente"]
  H --> I["nessuna tosse secca"]
  A --> T["emivita 11-15 h → 1 somministrazione/die"]
Il livello meccanicistico completo sta in Inibitori del Recettore AT1 (Sartani).
Farmacocinetica
- Biodisponibilità: 60–80%, la più alta della classe; il cibo non la modifica — si può assumere indifferentemente a stomaco pieno o vuoto.
- Profarmaco: no — attivo tal quale.
- Assorbimento volutamente lento, per evitare picchi ipotensivi.
- Metabolismo: epatico via CYP2C9 (e glucuronazione); non è un substrato del CYP3A4 in misura rilevante.
- Emivita: 11–15 h → 1 somministrazione/die.
- Eliminazione: prevalentemente biliare/fecale; la disfunzione epatica non ne compromette l’eliminazione.
Posologia e monitoraggio
Orale, 1 volta/die (150–300 mg). Dose da modificare solo in caso di grave disfunzione renale; non richiede aggiustamento nell’insufficienza epatica lieve-moderata né nell’anziano. Controllare potassiemia e creatinina/eGFR, specie nel diabetico nefropatico.
Tossicità
Molto ben tollerato: niente tosse, angioedema raro. Restano iperpotassiemia modesta, ipotensione, capogiro. Teratogeno.
⚠️ Attenzione
- Controindicazioni: gravidanza — per il docente nessun farmaco del RAA va dato in gravidanza, in qualunque trimestre; stenosi bilaterale dell’arteria renale.
- Gruppi speciali: anziano e insufficienza epatica → nessun aggiustamento di routine; insufficienza renale grave → ridurre.
- Interazioni rilevanti: diuretici risparmiatori di potassio e salt substitutes (KCl) → iperpotassiemia; FANS → ↓ efficacia e rischio renale; litio → ↑ litiemia. Nel complesso le interazioni della classe sono modeste e limitate.
Posto in terapia
Ipertensione, scompenso cardiaco congestizio e in particolare nefropatia diabetica del diabete tipo 2, dove ha indicazione specifica per il rallentamento della progressione. Prima scelta quando serve una monosomministrazione affidabile. In commercio in Italia, anche come generico e in associazione con idroclorotiazide.
🔗 Compare in
- Inibitori del Recettore AT1 (Sartani) — il blockbuster della classe, emivita lunga e monosomministrazione.
- Inibitori della Renina (Aliskiren) — usato come termine di paragone per l’efficacia antipertensiva.
Fonti: PubChem CID 3749 (struttura, formula, ATC C09CA04); EMA SmPC e DailyMed SPL per farmacocinetica, posologia e interazioni. Consultate il 2026-08-04.