Malattia Celiaca
Enteropatia immuno-mediata scatenata dall’ingestione di glutine (grano, segale, orzo) in individui geneticamente predisposti; detta anche sprue celiaca o enteropatia da glutine. Causa di malassorbimento e oggi non più considerata solo una malattia GI.
Epidemiologia
Comune in europei e caucasici, soprattutto di discendenza nordeuropea. Incidenza 0,6–1%, prevalenza 1:40–70. F:M = 2:1; colpisce il 10–20% dei familiari di primo grado. Esordio in genere nell’infanzia, ma possibile anche più tardi.
Patogenesi
L’agente precipitante è il glutine, la cui frazione alcool-solubile (gliadina) è resistente alle proteasi. Il meccanismo integra un braccio dell’immunità innata e uno adattativo:
- alcuni peptidi gliadinici inducono le cellule epiteliali a esprimere IL-15, che attiva e fa proliferare i linfociti intraepiteliali CD8+;
- questi esprimono NKG2D, recettore per MIC-A, e uccidono gli enterociti che, stressati, esprimono MIC-A → danno epiteliale;
- il danno permette il passaggio di altri peptidi gliadinici nella lamina propria, dove la transglutaminasi tissutale li deamida;
- i peptidi deamidati sono presentati da HLA-DQ2 / HLA-DQ8 sulle APC ai linfociti T CD4+, che producono citochine contribuendo al danno tissutale.
Nonostante l’ampia esposizione al glutine, solo una parte sviluppa malattia: critici sono gli HLA (quasi tutti gli affetti sono DQ2 o DQ8) e polimorfismi di geni immunoregolatori. Frequente l’associazione con altre malattie immunitarie: diabete tipo 1, tiroidite, sindrome di Sjögren, atassia, nefropatia IgA, sindrome di Down e di Turner.
Morfologia
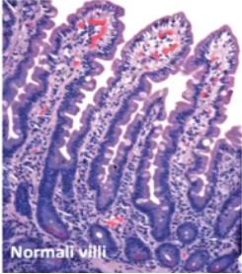
Diagnostici i campioni bioptici della seconda porzione duodenale o del digiuno prossimale (massima esposizione al glutine):
- linfocitosi intraepiteliale (↑ T CD8+): marcatore sensibile e precoce, anche prima del danno villoso;
- iperplasia delle cripte: aumento del turnover, con ridotta maturazione degli enterociti assorbenti;
- atrofia dei villi: perdita di superficie mucosa e di orletto a spazzola → malassorbimento.
Aumentano anche plasmacellule, mastociti ed eosinofili nella parte alta della lamina propria. Linfocitosi intraepiteliale e atrofia villosa non sono specifiche (presenti anche nelle enteriti virali): la diagnosi richiede istologia + sierologia.
Quadri istologici per la diagnosi
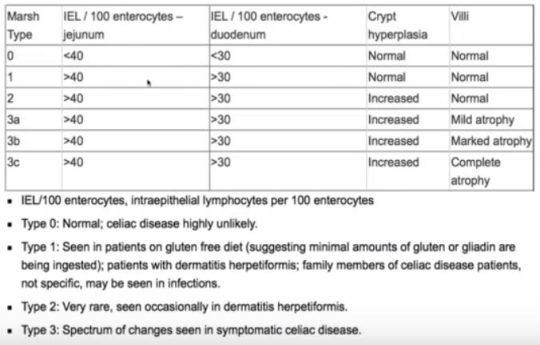
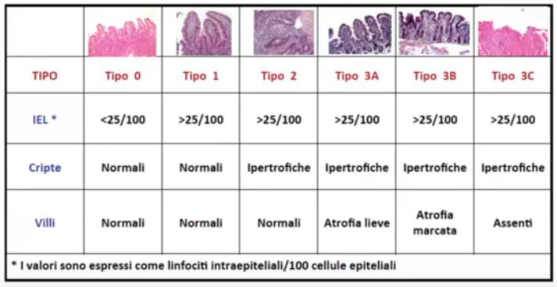
Classificazione di Marsh-Oberhuber
Basata sul numero di linfociti intraepiteliali (IEL) quantificati su 100 enterociti:
- Normalità: IEL < 30 (duodeno), < 40 (digiuno);
- Celiachia: IEL > 30 (duodeno) e > 40 (digiuno), con mucosa che può presentare:
- iperplasia delle cripte (normale/aumentata);
- atrofia dei villi (normale, lieve, marcata, completa).
Lesioni progressivamente più gravi fino alla completa atrofia dei villi nel tipo 3c.
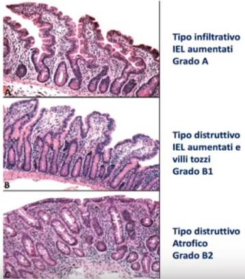
Classificazione di Corazza-Roberts-Ensari
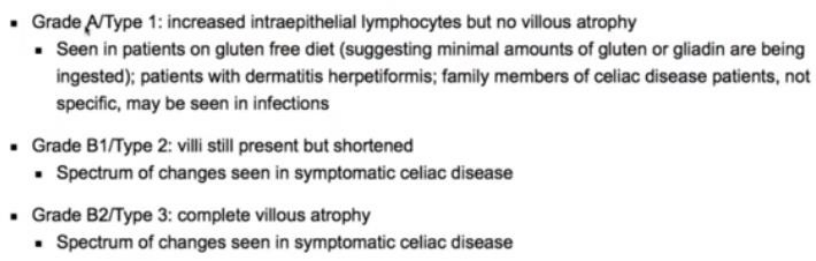
Sistema semplificato:
- Grado A (tipo 1): aumento degli IEL (> 30 nel duodeno) senza atrofia villosa. Presente anche in celiaci a dieta priva di glutine, dermatite erpetiforme, familiari, infezioni (non specifico);
- Grado B1 (tipo 2): IEL aumentati e villi tozzi;
- Grado B2 (tipo 3): completa atrofia dei villi.
I gradi B rappresentano lo spettro della malattia sintomatica.
Quadro clinico
Malattia pediatrica (malassorbimento o sintomi atipici):
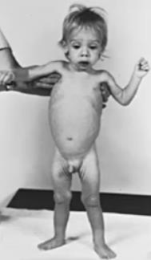
- Forma classica (6–24 mesi, con l’introduzione del glutine): irritabilità, meteorismo, anoressia, diarrea cronica, ritardo di crescita, calo ponderale, perdita di tono muscolare;
- Forma non classica (più tardiva): dolore addominale, nausea, vomito, meteorismo, stipsi.
Adulti (in genere 30–60 anni):
- Sintomatica: anemia, diarrea cronica, meteorismo, affaticamento (diagnosi più frequente nelle donne per il maggior fabbisogno di ferro);
- Atipica: prevalenti manifestazioni extra-intestinali, soprattutto in adolescenza, può sfuggire alla diagnosi;
- Asintomatica: possibile anemia da malassorbimento cronico di ferro e vitamine;
- Silente: sierologia positiva + lesioni mucosali (atrofia villosa) senza sintomi;
- Latente: sierologia positiva senza lesioni mucosali (malattia potenziale) → si ricercano HLA DQ2 e/o DQ8.
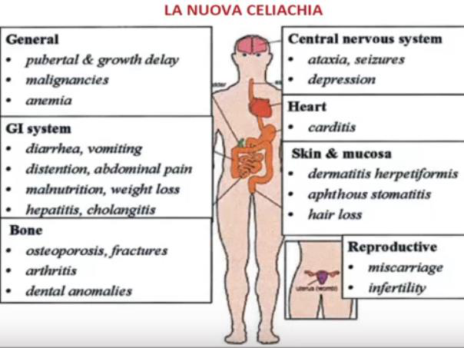
Sintomi extra-intestinali comuni: artrite/artralgia, disturbi convulsivi, atassia, stomatite aftosa, perdita di capelli, anemia sideropenica, pubertà ritardata, bassa statura. Nel 10% dei casi dermatite erpetiforme; maggiore incidenza di gastrite e colite linfocitaria.
Complicanze e neoplasie
Complicanze a lungo termine: anemia, infertilità femminile, osteoporosi, cancro. Tasso di malignità superiore al normale:
- linfoma a cellule T associato a enteropatia (EATL);
- adenocarcinoma del tenue.
In presenza di dolore addominale, diarrea e calo ponderale nonostante dieta rigida, considerare un tumore o una sprue refrattaria.
Diagnosi
- Sierologia (non invasiva): IgA anti-transglutaminasi tissutale o IgA/IgG anti-gliadina deamidata (se IgA negative, escludere il deficit di IgA, comune nei celiaci); anticorpi antiendomisio per la specificità. L’assenza di HLA-DQ2/DQ8 ha alto valore predittivo negativo, ma la loro presenza non conferma la malattia.
- Gastroscopia con biopsia.
Terapia
Dieta priva di glutine: miglioramento dei sintomi e normalizzazione istologica della mucosa in quasi tutti i pazienti, con riduzione delle complicanze a lungo termine.
(Sezione espansa con: AP 5 extra — patogenesi, morfologia, diagnosi, complicanze e terapia)
🔗 Collegamenti
- Malassorbimento (Generalità) — 📋 causa di malassorbimento
- Sprue Tropicale — 🔄 DD (quadro simile ma senza atrofia villosa totale)
- Colite Microscopica (Collagenosica e Linfocitaria) — 🔗 infiltrato linfocitario intraepiteliale analogo; associazione clinica
- Classificazione delle Gastriti — 🔗 gastrite collagenosica/linfocitaria associata alla celiachia
- Carcinoma Squamoso Esofageo — ⬆️ la celiachia è fattore di rischio (familiarità)