Malattie Neurodegenerative (Generalità e Proteinopatie)
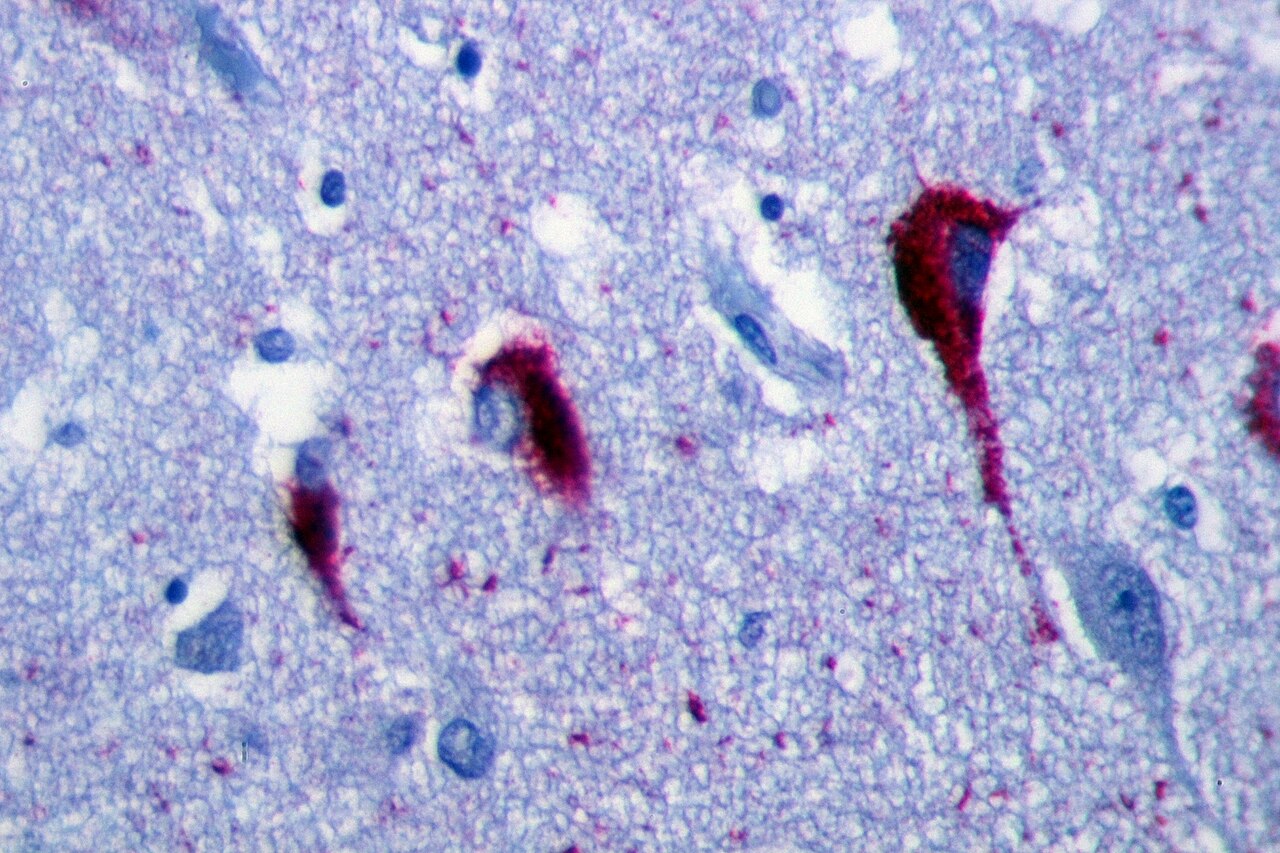 Grovigli neurofibrillari nell’ippocampo di una persona anziana con patologia di tipo Alzheimer (immunoistochimica per la proteina tau). Fonte: Wikimedia Commons (Patho, CC BY-SA 3.0).
Definizione
Disturbi caratterizzati soprattutto da progressiva perdita di neuroni, che coinvolge tipicamente gruppi di neuroni funzionalmente correlati, anche se non adiacenti. Ogni malattia tende quindi a colpire sistemi neurali particolari, con segni e sintomi relativamente stereotipati. Studi genetici e molecolari hanno ridefinito la classificazione, partendo dalle numerose caratteristiche condivise.
Patogenesi: aggregati proteici
Il processo comune alla maggior parte di queste malattie è l’accumulo di aggregati proteici, usato anche come caratteristica morfologica (da cui il termine “proteinopatia”).
Origine degli aggregati
- Mutazioni che alterano la conformazione proteica o i meccanismi di processazione/clearance.
- Lieve squilibrio tra sintesi e clearance (fattori genetici, ambientali o stocastici), con accumulo graduale.
Proprietà degli aggregati
- Resistenti ai normali processi di degradazione.
- Localizzazione anomala nei neuroni.
- Provocano una risposta allo stress cellulare.
- Spesso direttamente tossici per i neuroni.
Quando le proteine si aggregano si ha spesso sia gain-of-function sia loss-of-function “con effetto tossico”: quote crescenti di proteina finiscono negli aggregati e non svolgono più la loro funzione.
Comportamento “tipo prione”
Gli aggregati possono comportarsi come prioni: aggregati di una cellula vengono assunti da un’altra e innescano nuovi aggregati. I dati vengono soprattutto da studi sugli animali, ma casi autoptici di Alzheimer suggeriscono una diffusione da un sito cerebrale all’altro. A differenza delle Malattie Prioniche, non c’è evidenza di trasmissibilità (vedi Proteina Prionica (PrPc e PrPsc)).
Meccanismi di aggregazione
Riconosciuti istologicamente come inclusioni, spesso segno distintivo della malattia. L’aggregazione può dipendere da:
- caratteristiche intrinseche di una proteina mutata (es. espansione poliglutamminica nella malattia di Huntington);
- caratteristiche di un peptide derivato da un precursore più grande (es. Aβ nella malattia di Alzheimer);
- alterazione inspiegata di una proteina normale (es. α-sinucleina nel Parkinson sporadico).
Classificazione
Le malattie differiscono per sede anatomica e per anomalie cellulari (ammassi, placche, corpi di Lewy). Due approcci:
- Sintomatico/anatomico: in base alle regioni colpite, che si riflettono nei sintomi (es. interessamento neocorticale → deficit cognitivo e demenza).
- Patologico: in base al tipo di inclusione (es. malattie con inclusioni di tau o di sinucleina).
C’è però molta sovrapposizione per deficit, distribuzione delle lesioni e patologia cellulare; si segue quindi la classificazione tradizionale basata sulla descrizione originale. Il fenotipo clinico riflette più la sede del coinvolgimento che il tipo di inclusione.
Gruppi clinici
- Demenze: la più comune è la malattia di Alzheimer (placche di Aβ e ammassi di tau); altre sono le forme di FTLD (con lesioni tau o altre inclusioni) e la demenza a corpi di Lewy (α-sinucleina).
- Disturbi del movimento ipocinetici: il più comune è la malattia di Parkinson (α-sinucleina); tra le cause di parkinsonismo anche PSP e CBD (taupatie).
- Disturbi del movimento ipercinetici.
- Atassie cerebellari: Degenerazioni Spinocerebellari.
- Malattie neuromotorie: la più comune è la Sclerosi Laterale Amiotrofica (SLA), con diverse cause genetiche e forme sporadiche.
🔗 Collegamenti
- Malattie Prioniche — 🔗 modello di propagazione di proteine mal ripiegate
- Proteina Prionica (PrPc e PrPsc) — 🔗 meccanismo di autopropagazione
- Reazioni dei Neuroni al Danno — 🔬 degenerazione cronica e inclusioni neuronali
- Degenerazioni Spinocerebellari — 📋 sottotipo
- Sclerosi Laterale Amiotrofica (SLA) — 📋 sottotipo
- Reazioni degli Astrociti al Danno (Gliosi) — 🔬 gliosi reattiva