Acyclovir
L’acyclovir è un antierpetico, analogo nucleosidico che agisce come terminatore di catena sulla DNA polimerasi virale.
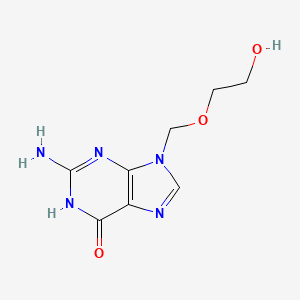 Struttura 2D dell’aciclovir (PubChem CID 135398513). Formula C₈H₁₁N₅O₃, PM 225,2 g/mol. La base è la guanina, identica a quella della guanosina; al posto del ribosio c’è una catena aperta priva del carbonio 3′ e del suo ossidrile — è lo «zucchero alterato» da cui dipende tutto il meccanismo.
Meccanismo d’azione
È un profarmaco: per essere attivo deve diventare acyclovir trifosfato (tre gruppi fosforici). La prima fosforilazione è eseguita esclusivamente dalla timidinchinasi virale, un enzima codificato dal virus. Questo garantisce la selettività:
- in una cellula non infettata manca la timidinchinasi virale → l’acyclovir non viene fosforilato e resta inattivo;
- in una cellula infettata il virus che replica produce la timidinchinasi virale → l’acyclovir viene trifosforilato e, incorporato dalla DNA polimerasi virale, funge da terminatore di catena.
Spettro di attività
Diretto verso HSV-1 e VZV. Il CMV non è suscettibile perché non codifica la timidinchinasi virale: esempio della specificità dell’antivirale per il singolo virus.
Il buco lasciato dal CMV è coperto dal Ganciclovir, molecola quasi identica (un solo ossidrile in più) che sfrutta un enzima diverso — la fosfotransferasi UL97, che il CMV invece possiede. Stessa strategia di selettività, chiave diversa: e il prezzo dell’allargamento di spettro è una mielotossicità che l’acyclovir non ha.
Farmacocinetica
- Biodisponibilità orale modesta (15-30%), che diminuisce all’aumentare delle dosi: aumentare la dose riduce la disponibilità e amplifica la variabilità.
- Non si lega alle proteine plasmatiche.
- Buona diffusione tissutale, incluso il liquido cerebrospinale → utile nelle encefaliti.
- Escrezione renale → adeguare il dosaggio nell’insufficienza renale.
- Emivita breve (2-3 ore) → richiede somministrazioni ripetute.
Effetti avversi / tossicità
- Insufficienza renale acuta da cristallizzazione nei tubuli durante l’escrezione → importante preidratare il paziente.
- Raramente tossicità neurologiche.
Valacyclovir
Per migliorare la biodisponibilità è stato creato il valacyclovir, identico all’acyclovir con l’aggiunta di una valina, che ne migliora notevolmente l’assorbimento orale (dal 15-30% a circa il 54%, perché la valina lo fa riconoscere dal trasportatore intestinale dei peptidi PEPT1). È un esempio del fatto che molti antivirali sono “variazioni sul tema”: qui, l’acyclovir con un profilo farmacocinetico migliorato.
Molecole della famiglia
| Molecola | Bersaglio principale | Cosa la distingue |
|---|---|---|
| aciclovir | HSV-1, HSV-2, VZV | il prototipo; biodisponibilità orale 15-30%; ev nell’encefalite erpetica |
| Valacyclovir | HSV, VZV | l’estere valilico: biodisponibilità ~54%, da 5 a 2-3 dosi/die |
| Ganciclovir | CMV | un ossidrile in più, attivato da UL97; mielotossico |
| Foscarnet | CMV, HSV/VZV resistenti | non è un nucleoside e non richiede fosforilazione; nefrotossico |
| famciclovir / penciclovir | HSV, VZV | profarmaco orale del penciclovir, emivita intracellulare più lunga |
| cidofovir | CMV | nucleotide: come il foscarnet non dipende dalle chinasi virali; nefrotossico |
Meccanismi di resistenza
- Mutazioni del gene della timidinchinasi virale che non riconosce più l’acyclovir (non lo fosforila).
- Mutazioni della DNA polimerasi virale che, pur avvenuta la trifosforilazione, non incorpora più l’acyclovir.
Il primo meccanismo — di gran lunga il più comune — ha una conseguenza pratica che vale la pena tenere a mente: rende inutili tutti i derivati insieme, valacyclovir e famciclovir compresi, perché tutti dipendono dalla stessa chinasi virale. L’unica via d’uscita è passare a una molecola che non ha bisogno di essere fosforilata, cioè il Foscarnet (o il cidofovir): è esattamente il ragionamento che si fa davanti a un herpes resistente nell’immunodepresso.
🔗 Collegamenti
- Terminatori di Catena (Analoghi Nucleosidici) — 📋 classe di appartenenza
- Profarmaci — 🔗 attivazione per trifosforilazione (timidinchinasi virale)
- Resistenza agli Antivirali — ⬇️ mutazioni di timidinchinasi e DNA polimerasi
- Ciclo di Replicazione Virale e Bersagli Antivirali — 🔗 agisce sulla replicazione del genoma