Placche Senili e β-amiloide (APP)
I due depositi anatomo-morfologici caratteristici dell’Alzheimer sono le placche senili (extracellulari, formate da β-amiloide) e i grovigli neurofibrillari (intracellulari, proteina TAU). A differenza del Parkinson — che ha un solo deposito (corpi di Lewy) — l’Alzheimer ne ha due.
Le placche senili sono costituite da β-amiloide (Aβ), un peptide ad alto peso molecolare. Si possono visualizzare in vivo con tecniche di imaging (deposizione di β-amiloide), senza bisogno dell’analisi post-mortem.

Formazione: dalla forma fisiologica a quella patologica
Esiste un precursore, la proteina precursore dell’amiloide (APP).
- Via fisiologica: l’α-secretasi taglia l’APP generando la forma fisiologica e benefica (amiloide / α-amiloide), che fa parte della struttura della cellula.
- Via patologica (Alzheimer): per ragioni non del tutto note, sull’APP non agisce l’α-secretasi ma la β-secretasi (BACE-1), che taglia in un punto diverso e produce la β-amiloide. Interviene anche la γ-secretasi, e geni che modulano questi enzimi.


Aggregazione
La β-amiloide, non fisiologica, è sconosciuta alla cellula, che non riesce né a espellerla né a distruggerla. Resta dapprima come monomero, poi forma dimeri → oligomeri → aggregati che si depositano tra le cellule.
Componente genetica
La malattia ha una componente genetica, soprattutto nelle forme giovanili. Uno dei geni coinvolti è quello che codifica per l’APP: una sua alterazione conferisce all’APP una struttura anomala non riconosciuta dall’α-secretasi, favorendo l’azione della β-secretasi. Non è l’unico gene coinvolto (vedi anche il gene della proteina TAU).
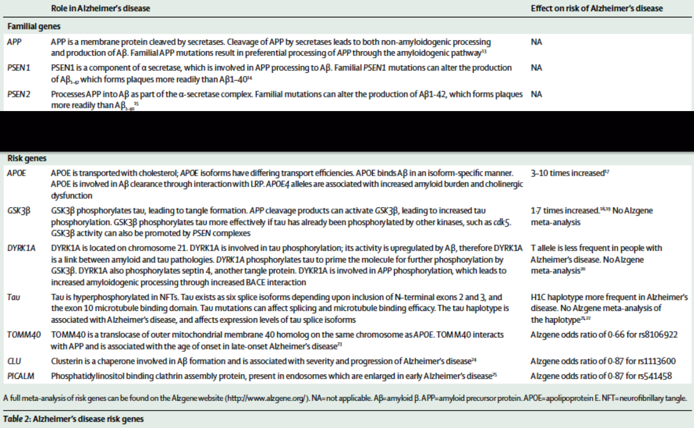 Tabella dei geni della malattia di Alzheimer, divisi in geni familiari (APP, PSEN1, PSEN2 — mutazioni che alterano il processamento dell’APP e la produzione di Aβ₄₂) e geni di rischio (APOE, GSK3B, DYRK1A, Tau, TOMM40, CLU, PICALM), con il ruolo di ciascuno e l’effetto sul rischio.
⚠️ Fra i geni di rischio, l’APOE merita attenzione perché non è solo epidemiologico: l’allele ε4 aumenta il rischio di 3-10 volte e, oggi, condiziona la prescrizione — gli omozigoti ε4/ε4 hanno il rischio più alto di ARIA con gli anticorpi anti-amiloide, al punto che l’EMA ne ha escluso l’uso del lecanemab.
Strategie terapeutiche (bersaglio)
- BACE-inibitori: bloccano la β-secretasi e la formazione di β-amiloide (in trial clinici, non ancora in commercio). Non è chiaro se la β-secretasi sia presente solo nel malato o anche nel sano. ⚠️ I candidati arrivati in fase 3 — verubecestat, lanabecestat, atabecestat — sono stati tutti interrotti: riducevano la β-amiloide ma peggioravano la cognizione, probabilmente perché BACE-1 ha substrati fisiologici oltre all’APP. È l’argomento più forte a favore dell’ipotesi che la β-secretasi non sia un enzima “della malattia”.
- Small molecules che intervengono in questi passaggi.
- Anticorpi monoclonali che impediscono o disgregano gli aggregati: solanezumab (monomero, fallito), aducanumab (fibrille, ritirato) e lecanemab (protofibrille, il primo con esito clinico positivo).
⚠️ La specie conta più della quantità. Il confronto fra i tre anticorpi ha chiarito che il monomero solubile non è tossico: lo sono gli oligomeri e le protofibrille, gli intermedi della cascata descritta qui sopra. Un farmaco che leghi il monomero non riduce nemmeno la placca; uno che leghi la placca la riduce ma può non bastare; quello che lega le protofibrille è finora l’unico ad aver rallentato il declino.

🔗 Collegamenti
- Malattia di Alzheimer (Caratteristiche Generali) — 📋 anatomia patologica
- Fisiopatologia del Danno Neuronale nell’Alzheimer — ⬇️ conseguenza (tossicità della β-amiloide)
- Grovigli Neurofibrillari e Proteina TAU — 🔗 secondo deposito
- Immunoterapia nell’Alzheimer (Anticorpi anti-amiloide) — 💊 strategia terapeutica
- α-Sinucleina e Corpi di Lewy — 🔄 confronto (aggregazione nel Parkinson)