Diabete Mellito Tipo 1 (Patogenesi)
Il diabete di tipo 1 è una malattia autoimmune in cui la distruzione insulare è causata soprattutto da cellule effettrici immunitarie che reagiscono contro antigeni endogeni delle cellule β. Compare in genere nell’infanzia, diventa conclamato nella pubertà e progredisce con l’età, ma può svilupparsi a qualunque età (le definizioni “diabete giovanile” e “insulino-dipendente” sono ormai inesatte, perché tutte le forme possono essere trattate con insulina). La maggior parte dei pazienti necessita comunque di insulina per la sopravvivenza; in sua assenza sviluppano chetoacidosi acuta e coma. La patogenesi implica una combinazione di fattori genetici e ambientali.
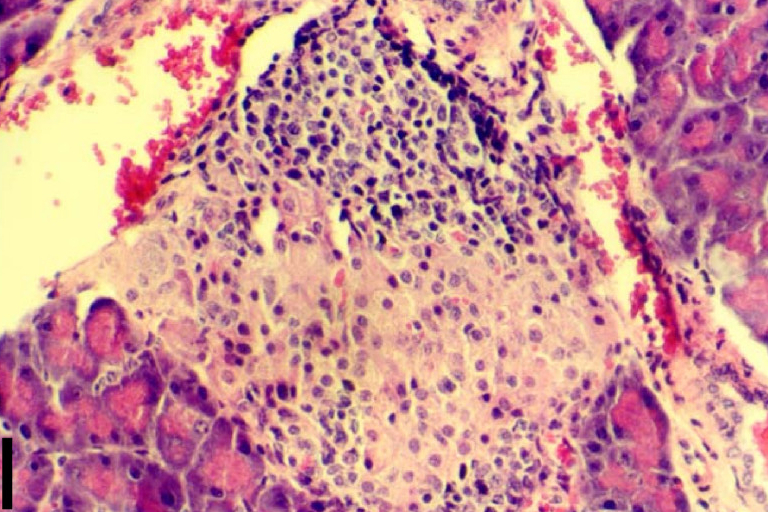 Immagine istologica di insulite, infiltrazione infiammatoria delle isole di Langerhans del pancreas che precede lo sviluppo del diabete manifesto. Fonte: Wikimedia Commons (Muhammad T. Tabiin, Christopher P. White, Grant Morahan and , CC BY 2.0).
Suscettibilità genetica
Gli studi sui gemelli monozigoti e dizigoti hanno stabilito una base genetica; studi GWAS hanno identificato più di 30 loci di suscettibilità. Il locus più importante è il cluster genico HLA sul cromosoma 6p21, che contribuisce per almeno il 50% della suscettibilità genetica:
- tra i caucasici con tipo 1, il 90-95% presenta un aplotipo HLA-DR3, HLA-DR4 o entrambi (contro ~40% dei normali);
- il 40-50% è eterozigote DR3/DR4 (contro il 5% dei normali);
- chi ha un aplotipo DR3 o DR4 insieme a DQ8 (alleli DQA1*0301-DQB1*0302) ha uno dei rischi ereditari più elevati.
I polimorfismi HLA si trovano all’interno o vicino alle tasche peptide-leganti. Conferiscono suscettibilità anche geni non HLA:
- il gene dell’insulina, con un numero variabile di ripetizioni tandem (VNTR) nel promoter (forse influenzando l’espressione di insulina nel timo e la selezione negativa delle cellule T anti-insulina);
- polimorfismi in CTLA4 e PTPN22 (associati anche alla tiroidite autoimmune);
- difetti germinali in geni regolatori immunitari come AIRE, le cui mutazioni causano la sindrome da poliendocrinopatia autoimmune di tipo 1 (APS tipo 1).
Fattori ambientali
Hanno un ruolo certo ma di natura enigmatica. Le infezioni virali sono state proposte come elemento scatenante (per mimetismo molecolare: i virus condividerebbero epitopi con gli antigeni dell’insula, generando cross-reattività e distruzione tissutale), ma le infezioni sono note anche per una funzione protettiva.
Meccanismi di distruzione delle cellule β
C’è un lungo periodo di latenza tra l’inizio del processo autoimmune e la comparsa della malattia; le manifestazioni classiche (iperglicemia, chetosi) insorgono dopo la distruzione di oltre il 90% delle cellule β.
L’anomalia immunitaria fondamentale è la perdita della tolleranza immunitaria nelle cellule T specifiche per gli antigeni dell’insula, derivante da delezione clonale difettosa nel timo, difetti delle cellule T regolatorie o resistenza delle T effettrici alla soppressione. L’attivazione iniziale avviene nei linfonodi peripancreatici (in risposta agli antigeni delle isole danneggiate); le cellule T attivate migrano al pancreas. Sono coinvolte le cellule TH1 (secernono IFN-γ e TNF, che danneggiano le β) e i CD8+ CTL (uccidono direttamente le β). Antigeni self bersaglio: insulina, un enzima delle cellule β, l’acido glutammico decarbossilasi (GAD), l’antigene ICA512.
Gli autoanticorpi anti-insula sono presenti nella grande maggioranza dei pazienti e nei familiari asintomatici a rischio, e sono utilizzati come marcatore predittivo; non è chiaro se determinino le lesioni o se ne siano una conseguenza.
🔗 Collegamenti
- Classificazione del Diabete Mellito — 📋 forma autoimmune
- Tiroidite di Hashimoto — 🔄 autoimmunità (CTLA4, PTPN22)
- Sindrome di Cushing — 🔗 APS (poliendocrinopatia autoimmune)
- Morfologia del Pancreas nel Diabete — 🔬 insulite