Neoplasie dei Linfociti T Maturi (Generalità e Classificazione)
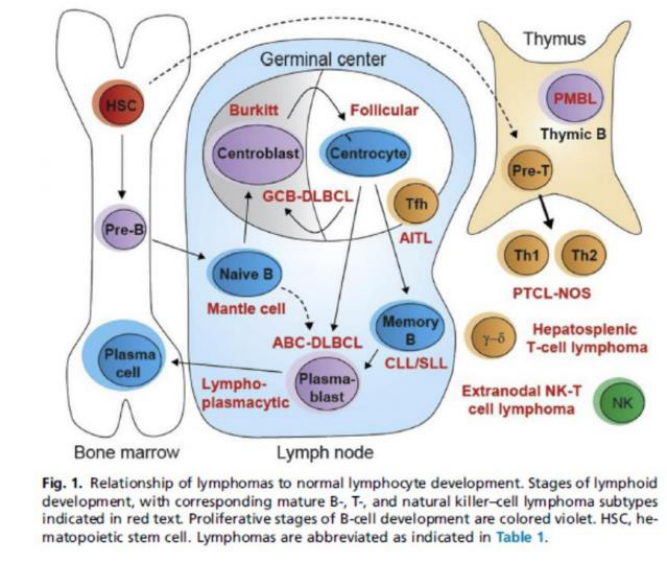
Capitolo complesso dell’oncoematologia: per i linfociti B si può documentare una correlazione morfologica, architetturale e fenotipica con lo stadio d’origine, per i linfociti T no.
Perché sono difficili da inquadrare
- I linfociti T originano da una cellula staminale emopoietica; il precursore va nel timo, dove matura nelle prime fasi della vita. Dopo la regressione timica i linfociti T restano soprattutto in circolo (Th1, Th2, T γδ, NK-T); solo alcuni occupano compartimenti specifici, come i T helper follicolari del centro follicolare (vedi Ontogenesi dei Linfociti T).
- Essendo in circolo sono più difficili da identificare.
- Danno meno frequentemente neoplasie rispetto alla controparte B, con maggiore difficoltà di inquadramento: rappresentano il 10-15% delle malattie oncoematologiche.
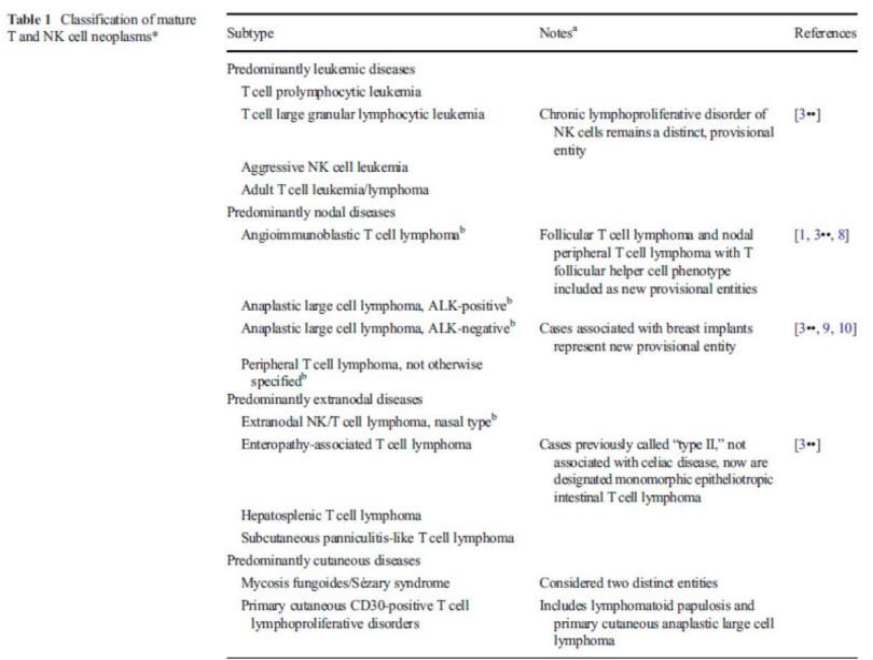
Sottotipi per presentazione
- Prevalentemente leucemica: forme infrequenti.
- Prevalentemente nodale: linfoma angioimmunoblastico, linfoma a grandi cellule anaplastiche, linfoma a cellule T periferiche NOS (l’entità più rappresentativa).
- Prevalentemente extranodale: linfoma extranodale a cellule T/NK di tipo nasale; forme intestinali, epato-spleniche e sottocutanee.
- Primitivi cutanei: i linfomi T più frequenti, capitolo a parte di gestione dermatologica (vedi Linfomi Cutanei a Cellule T (Micosi Fungoide e Sindrome di Sézary)).
Patogenesi
Esistono anomalie ricorrenti, ma mai univoche. Il linfocita esce dal midollo in forma immatura e può trasformarsi in varie fasi dello sviluppo: forme immature o forme mature (passate dal timo).
- Il linfoma a grandi cellule anaplastiche ALK+ è l’unica entità con una correlazione molto stretta con un’alterazione molecolare: riarrangiamento del gene ALK nel 100% dei casi.
- A parte TET2 nel linfoma angioimmunoblastico, non ci sono correlazioni strette con la genetica.
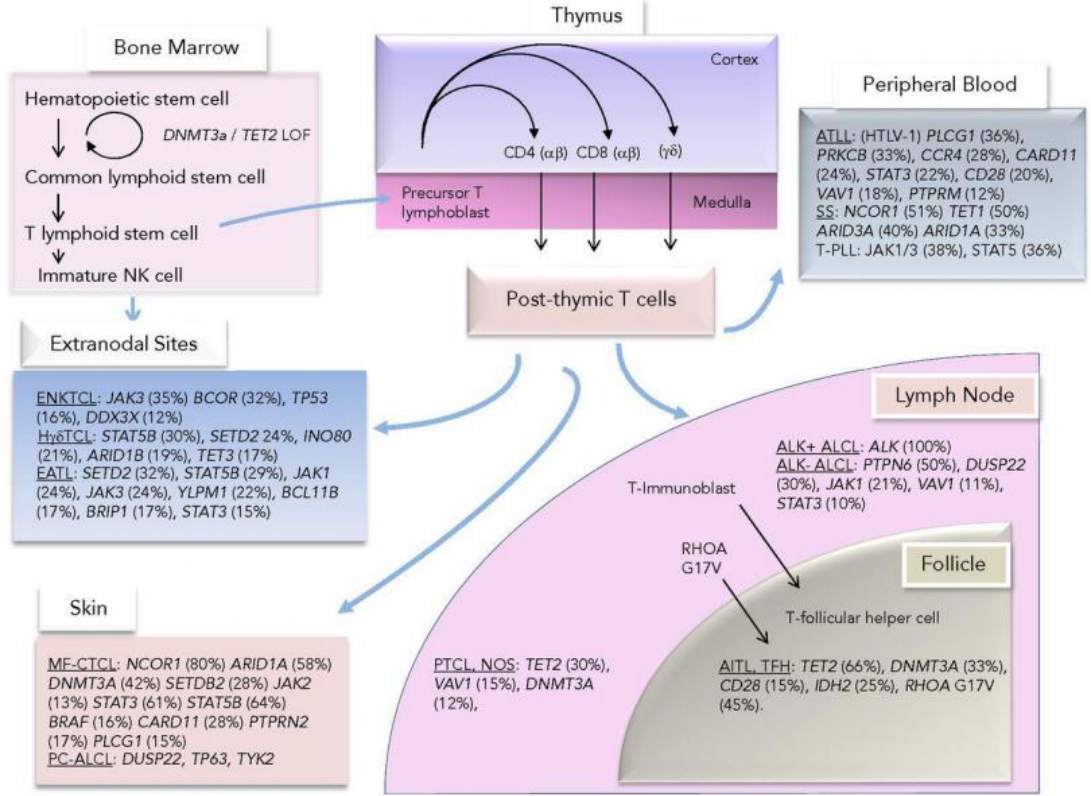
Analisi dei linfomi T basate sull’espressione genica hanno identificato gruppi con prognosi diversa, ma con scarsa riproducibilità: sono linfomi rari e meno caratterizzabili della controparte normale.
Classificazione WHO
Numerose varianti, classificate in base a:
- fenotipo (es. linfoma a cellule T con fenotipo TFH);
- anomalie genetiche (es. linfoma a grandi cellule anaplastiche ALK+);
- presentazione clinica (es. linfomi primitivi cutanei, linfomi intestinali).
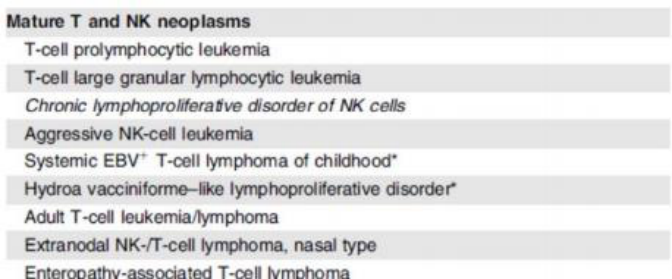
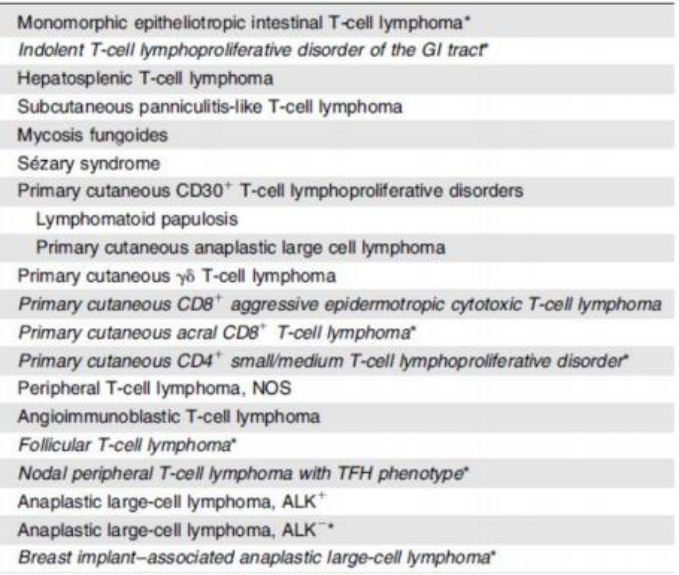
Frequenza per modalità di presentazione
- Forma leucemica o disseminata.
- Forma extranodale.
- Forma nodale:
- linfomi a cellule T periferiche NOS (25,9%);
- linfoma angioimmunoblastico (18,5%);
- linfoma a grandi cellule anaplastiche (10%).
- Forma primitiva cutanea: la micosi fungoide rappresenta > 50% di tutti i CTCL.
⚠️ Indicazioni del docente
- La review sulle caratteristiche generali e molecolari delle forme T non va saputa in dettaglio.
🔗 Collegamenti
- Ontogenesi dei Linfociti T — ⬆️ biologia dei linfociti T
- Linfoma a Cellule T Periferiche NOS — 📋 forma nodale più rappresentativa
- Linfoma Angioimmunoblastico a Cellule T — 📋 forma nodale
- Linfoma a Grandi Cellule Anaplastiche (ALCL) — 📋 forma nodale, ALK
- Linfomi Cutanei a Cellule T (Micosi Fungoide e Sindrome di Sézary) — 📋 forme primitive cutanee
- Leucemia e Linfoma Linfoblastico T — 🔄 neoplasie dei precursori T
- Confronto tra Linfomi di Hodgkin e Non-Hodgkin — 📋 linfomi non Hodgkin