Patogenesi dell’Aterosclerosi (Reazione al Danno)

Il modello in uso è l’ipotesi della reazione al danno: l’aterosclerosi è una risposta cronica e riparativa della parete arteriosa a un danno endoteliale. La lesione progredisce per interazioni tra lipoproteine modificate, macrofagi derivati dai monociti, linfociti T, cellule endoteliali e cellule muscolari lisce (per la risposta generale della parete vedi Risposta della Parete Vascolare al Danno).
Tappe
1. Danno endoteliale
Provoca aumento della permeabilità vascolare, dell’adesione leucocitaria e della trombosi. È la pietra miliare dell’ipotesi: qualunque lesione endoteliale determina ispessimento intimale. Nell’uomo però le lesioni precoci nascono in sedi con endotelio morfologicamente indenne: si tratta di lesioni endoteliali non denudanti, con aumento della permeabilità, dell’adesione leucocitaria e alterazione dell’espressione genica.
Le cause della disfunzione endoteliale non sono del tutto note: tossine del fumo, omocisteina, agenti infettivi; anche il TNF può indurre un profilo pro-aterogeno. I due maggiori determinanti sono le alterazioni emodinamiche e l’ipercolesterolemia.
- Alterazioni emodinamiche: le placche si sviluppano soprattutto agli osti dei vasi, nei punti di biforcazione, lungo la parete posteriore dell’aorta addominale, dove il flusso è alterato. Il flusso laminare non turbolento induce l’espressione di geni endoteliali protettivi contro l’aterosclerosi.
2. Accumulo di lipoproteine nella parete
Soprattutto LDL. I lipidi circolano legati a proteine specifiche (lipoproteine). Le dislipoproteinemie (aumento di LDL, riduzione di HDL, aumento di Lp(a)) sono frequenti nei pazienti con infarto miocardico; la causa può essere genetica o legata a comorbidità (sindrome nefrosica, alcolismo, ipotiroidismo, diabete mellito). La maggior parte dei lipidi delle placche è colesterolo o esteri del colesterolo.
- L’iperlipidemia cronica compromette la funzione endoteliale aumentando i radicali liberi dell’ossigeno, che inattivano il monossido d’azoto e ne riducono l’effetto vasodilatatore.
- Le lipoproteine si accumulano nell’intima, si aggregano e vengono ossidate dai radicali liberi delle cellule infiammatorie.
- Le LDL si accumulano in macrofagi e cellule muscolari lisce, trasformandoli in cellule schiumose.
3. Infiammazione cronica
Contribuisce all’esordio e alla progressione delle lesioni. È innescata dall’accumulo di cristalli di colesterolo nei macrofagi e in altre cellule, che attiva l’inflammasoma con produzione di IL-1 e reclutamento leucocitario. Seguono chemochine e citochine che reclutano e attivano altre cellule infiammatorie. I macrofagi attivati producono ROS (che potenziano l’ossidazione delle LDL) e fattori di crescita per la proliferazione delle cellule muscolari lisce.
4. Adesione dei monociti all’endotelio
Causa la migrazione dei monociti nell’intima. A essa si associano:
- adesione piastrinica;
- liberazione di fattori da piastrine attivate, macrofagi e cellule della parete, che reclutano cellule muscolari lisce dalla media e precursori circolanti.
5. Proliferazione delle cellule muscolari lisce
Con produzione di matrice extracellulare e reclutamento di linfociti T. Proliferazione e deposizione di matrice nell’intima trasformano una stria lipidica in un ateroma maturo. Le cellule muscolari lisce dell’intima hanno un fenotipo proliferativo e sintetico diverso da quelle della media. Fattori di crescita coinvolti: PDGF, fattore di crescita fibroblastico, TGF-α. Questi stimolano la sintesi della placca, mentre le cellule infiammatorie aumentano la frammentazione della matrice, dando origine a placche instabili.
6. Accumulo di lipidi nelle cellule e nello spazio extracellulare
La fonte elenca questa tappa senza svilupparla; il contenuto è ripreso nel commento alla figura qui sotto.
Sintesi
L’aterosclerosi è una risposta infiammatoria cronica, un tentativo di riparazione vascolare innescato da una serie di lesioni (danno endoteliale, ossidazione, accumulo di lipidi, infiammazione). Gli ateromi sono lesioni dinamiche di cellule endoteliali disfunzionali, cellule muscolari lisce proliferanti, linfociti T e macrofagi, tutti in grado di liberare mediatori aterogeni.
Le placche intimali iniziali sono aggregazioni di cellule muscolari lisce, macrofagi e cellule schiumose, la cui morte libera lipidi e detriti necrotici. Con la progressione la matrice sintetizzata dalle cellule muscolari lisce modifica l’ateroma: il connettivo, prominente sul lato luminale, forma il cappuccio fibroso, mentre molte placche conservano un nucleo centrale ricco di lipidi e residui che possono calcificare. La placca può aggettare lentamente nel lume o comprimere la media causandone la degenerazione. La rottura del cappuccio fibroso può esporre fattori tissutali trombogenici e causare trombosi e occlusione acuta.
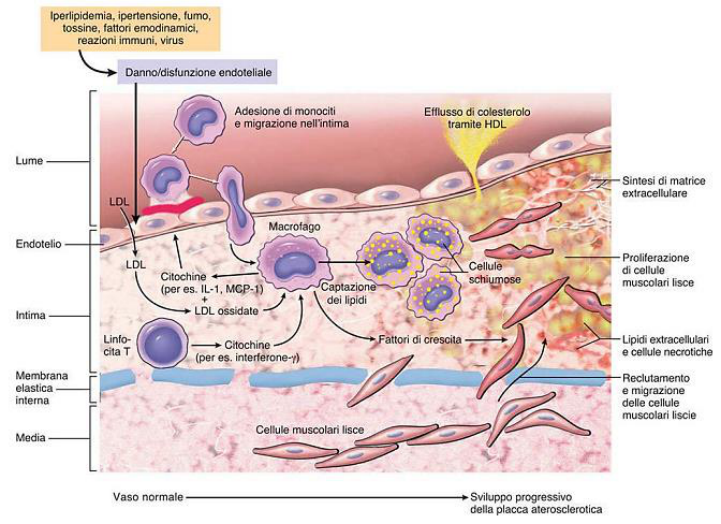
Sequenza delle interazioni cellulari (figura)
- Iperlipidemia, iperglicemia, ipertensione e altri fattori causano disfunzione endoteliale.
- Seguono adesione piastrinica e reclutamento di monociti e linfociti T circolanti.
- Le cellule infiammatorie rilasciano citochine e fattori di crescita, con migrazione e proliferazione delle cellule muscolari lisce e ulteriore attivazione dei macrofagi.
- Le cellule schiumose derivano da macrofagi e cellule muscolari lisce che hanno fagocitato lipidi modificati (es. LDL) tramite recettori spazzino e recettori delle LDL.
- I lipidi extracellulari si accumulano per essudazione dal lume, soprattutto nell’ipercolesterolemia, e per liberazione dalle cellule schiumose degenerate. L’accumulo di colesterolo potrebbe derivare da uno squilibrio tra deposito e rimozione; le HDL contribuirebbero ad allontanarlo.
- In risposta a citochine e chemochine locali (IL-1, MCP-1, proteina chemotattica per i monociti di tipo 1), le cellule muscolari lisce migrate nell’intima proliferano e producono matrice (collagene, proteoglicani).
🔗 Collegamenti
- Risposta della Parete Vascolare al Danno — 🔗 meccanismo generale (disfunzione endoteliale, neo-intima)
- Fattori di Rischio dell’Aterosclerosi — ⬆️ causa
- Arteriosclerosi e Aterosclerosi (Definizioni ed Epidemiologia) — 📋 fa parte di
- Morfologia della Placca Aterosclerotica — ⬇️ risultato morfologico
- Modificazioni Acute della Placca (Placca Vulnerabile) — ➡️ evoluzione (placca instabile)