Patogenesi delle Complicanze Croniche del Diabete
La morbilità del diabete di lunga durata è dovuta al danno prodotto dall’iperglicemia cronica su:
- arterie muscolari di medio e grande calibro (macroangiopatia diabetica) → aterosclerosi accelerata;
- piccoli vasi sanguigni (microangiopatia diabetica) → retinopatia, nefropatia e neuropatia.
Studi randomizzati hanno dimostrato il ruolo del controllo glicemico nel migliorare le complicanze a lungo termine, valutato tramite l’emoglobina glicata (HbA1C), formata dall’addizione covalente non enzimatica di frazioni di glucosio all’emoglobina dei globuli rossi: fornisce una misura del controllo glicemico sull’arco di vita del globulo rosso (120 giorni), poco influenzata dalle variazioni quotidiane. Nei pazienti diabetici deve essere <7%.
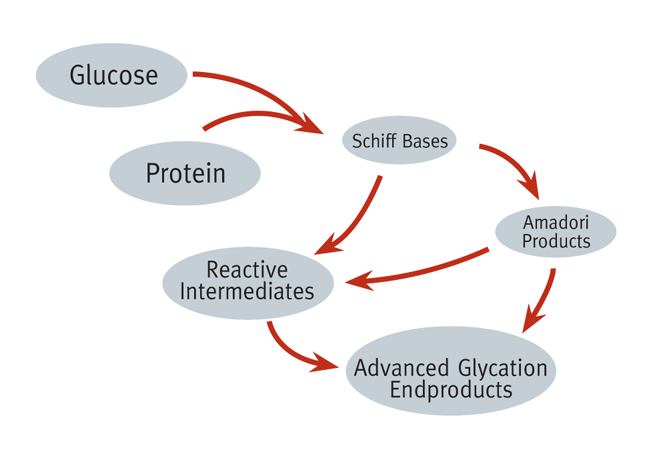 I prodotti finali della glicazione avanzata (AGE) si accumulano nel corso della vita e hanno un ruolo chiave nella patogenesi di molte malattie legate all’età, come il diabete. Fonte: Wikimedia Commons (Jasper Dijkstra, CC BY-SA 3.0).
I quattro meccanismi dell’iperglicemia persistente
Gli effetti deleteri (peggiorati da insulino-resistenza e obesità) coinvolgono quattro meccanismi distinti:
1. Formazione di prodotti finali della glicosilazione avanzata (AGE). Originano dalla reazione non enzimatica tra precursori dicarbonilici glucosio-derivati (gliossale, metilgliossale, 3-deossiglucosone) e i gruppi amminici delle proteine; la loro formazione è accelerata dall’iperglicemia. Gli AGE legano un recettore specifico (RAGE) su cellule infiammatorie, endotelio e muscolatura liscia vascolare, con effetti negativi nel comparto vascolare: rilascio di citochine e fattori di crescita (TGFβ → eccesso di membrana basale; VEGF → retinopatia), generazione di ROS endoteliali, aumento dell’attività procoagulante, aumento della proliferazione della muscolatura liscia e della sintesi di matrice extracellulare. Gli AGE legano anche direttamente le proteine della matrice (rendendole resistenti alla proteolisi, con legami crociati): il collagene di tipo I dei grandi vasi perde elasticità; il collagene di tipo IV della membrana basale riduce l’adesione endoteliale e aumenta la permeabilità. La matrice modificata intrappola proteine plasmatiche: il sequestro di LDL accelera l’aterogenesi; l’albumina sulla membrana basale glicosilata contribuisce al suo ispessimento.
2. Attivazione della protein-chinasi C (PKC). L’iperglicemia intracellulare stimola la sintesi ex novo di DAG dagli intermedi della glicolisi → attivazione in eccesso della PKC → produzione di VEGF, TGFβ e PAI-1 da parte dell’endotelio. Gli effetti di AGE e PKC si sovrappongono e contribuiscono entrambi alla microangiopatia.
3. Stress ossidativo e via dei polioli. Nei tessuti che non richiedono insulina (nervi, cristallino, reni, vasi), l’iperglicemia aumenta il glucosio intracellulare, metabolizzato dall’aldoso reduttasi a sorbitolo e poi a fruttosio, in una reazione che consuma NADPH. Poiché il NADPH serve anche alla glutatione reduttasi per rigenerare il glutatione ridotto (GSH), la sua deplezione riduce il GSH e aumenta la suscettibilità cellulare alle ROS (“stress ossidativo”). L’accumulo di sorbitolo nel cristallino contribuisce alla cataratta.
4. Vie delle esosamine e produzione di fruttosio-6-fosfato. Il flusso lungo la via delle esosamine indotto dall’iperglicemia incrementa il fruttosio-6-fosfato, substrato per la glicosilazione delle proteine, con produzione di proteoglicani in eccesso ed espressione anomala di TGFβ o PAI-1, che peggiorano il danno nell’organo bersaglio.
🔗 Collegamenti
- Macroangiopatia Diabetica — ⬇️ grandi vasi
- Microangiopatia Diabetica — ⬇️ piccoli vasi
- Diagnosi del Diabete Mellito — 🔬 HbA1C
- Insulino-Resistenza — ⬆️ aggrava il danno