Poliposi Adenomatosa Familiare (FAP)
Sindrome autosomica dominante ad alta penetranza, con elevato numero di polipi adenomatosi lungo tutto il tubo gastroenterico (tranne l’esofago, non ghiandolare).
Diagnosi e morfologia
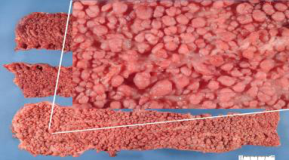
Servono almeno 100 polipi per la FAP classica (possono essere migliaia), di dimensioni variabili (mm – 1-2 cm). Microscopicamente nessuna porzione di mucosa è priva di alterazioni displastiche. Si trovano tutti i tipi di polipi (adenomatosi villosi/tubulari/misti, adenomi piatti, depressi) e cripte coloniche aberranti (indicatore tipico). Variante: sindrome dell’adenoma piatto ereditario (caratterizzata da adenomi piatti).
Patogenesi
Mutazione germline di APC (organizzazione del fuso mitotico) → errata ripartizione cromosomica → displasia citologica e morfologica. Mutazioni rare alternative: MYH (riparazione del DNA) e KRAS (25% dei casi, come nelle forme sporadiche).
Clinica
Colpisce soggetti giovani (seconda decade) per l’alta penetranza. Adenocarcinoma colorettale certo (100% dei casi), con anticipazione di ~20 anni rispetto alle forme sporadiche (forme conclamate < 40 anni). → colectomia profilattica verso i 20–25 anni.
- Per preservare la funzionalità anale: ileocolectomia con resezione ultrabassa del retto; ma il rischio di ripresa nel moncone rettale è ~60% entro 23 anni → se accettato, proctocolectomia.
- Possibili associazioni con carcinomi extra-intestinali (pancreas, vie biliari, surrene, tiroide, MEN).
🔗 Collegamenti
- Polipi Adenomatosi (Adenoma Intestinale) — 🔗 i polipi che la compongono
- Varianti della FAP (Gardner e Turcot) — 📋 varianti
- Carcinoma del Colon-Retto — ⬇️ esito certo (100%)