Sindromi Genetiche dell’Iperparatiroidismo
In una piccola percentuale di casi l’iperparatiroidismo primario è familiare, a trasmissione autosomica dominante.
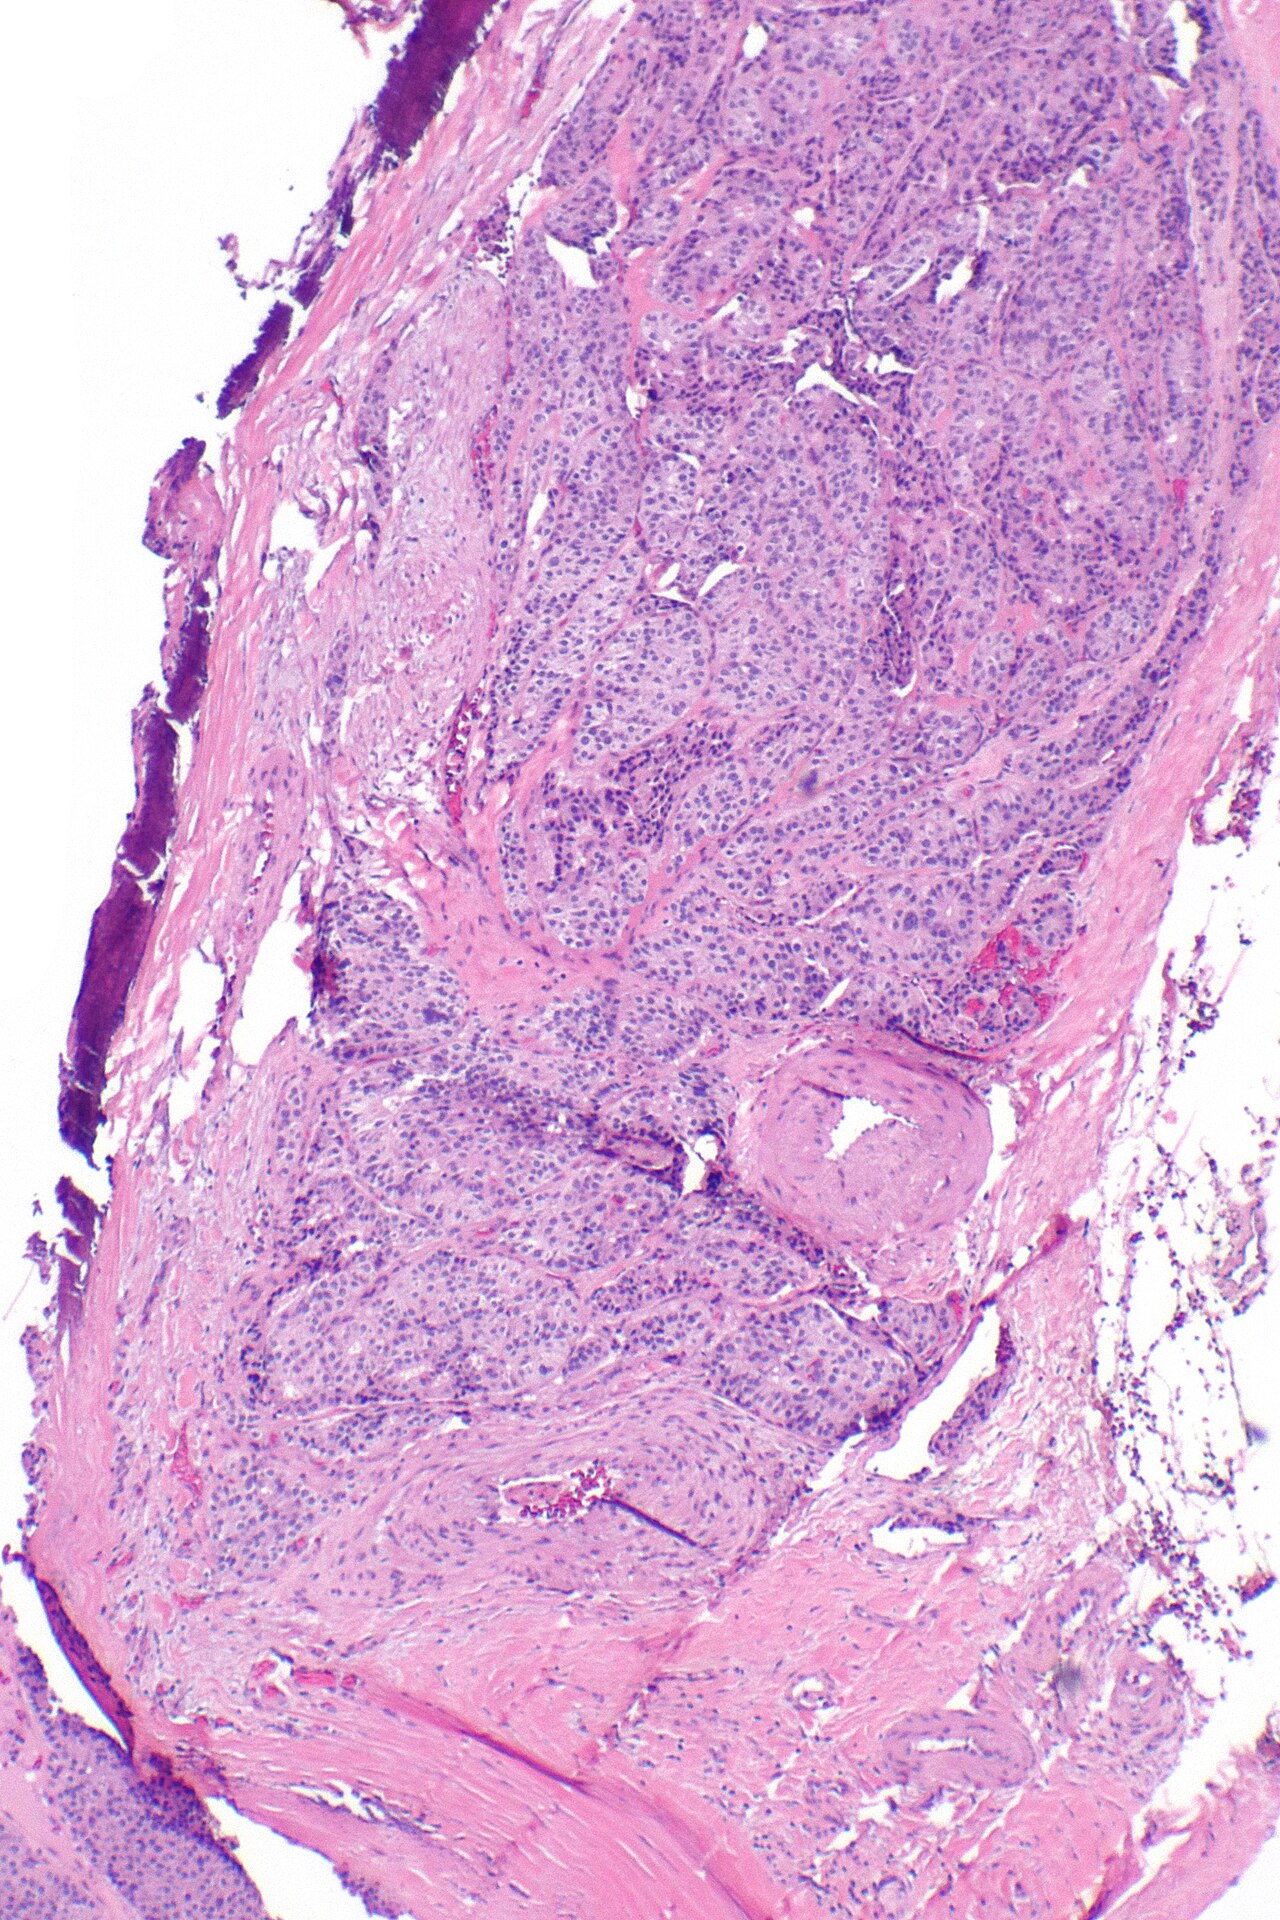 Carcinoma paratiroideo. Colorazione EE. Fonte: Wikimedia Commons (Nephron, CC BY-SA 4.0).
MEN1
Dovuta a mutazione germinale del gene MEN1, localizzato sul cromosoma 11q13 (vicino al gene del PTH). I tumori coinvolgono paratiroidi (adenoma o iperplasia), ipofisi (adenomi), pancreas (tumori neuroendocrini multipli) e, meno frequentemente, carcinoide del timo e carcinoide polmonare. Vedi MEN1 (Neoplasie Endocrine Multiple Tipo 1).
MEN2A
Dovuta a mutazione germinale del gene RET. Caratterizzata da carcinoma midollare, feocromocitoma e iperplasia/adenoma delle paratiroidi. La forma con neuromi muco-cutanei o ganglioneuromatosi intestinale è la MEN2B (stesse manifestazioni endocrine).
HPT-JT (Hyperparathyroidism–Jaw Tumor syndrome)
La più frequente tra le forme familiari rare: si presenta con un tumore della mandibola (fibroma ossificante) associato ad adenomi o carcinomi delle paratiroidi. Dovuta a mutazione germinale del gene CDC73.
Forme rarissime
Per alterazioni dei geni CASR, AP2S1, GNA11 (autosomiche dominanti): ipercalcemia ipocalciurica familiare e iperparatiroidismo neonatale severo (IIF/INF), che non si associano a tumori delle paratiroidi.
🔗 Collegamenti
- Iperparatiroidismo (Primario, Secondario, Terziario) — ⬆️ forme familiari del primario
- MEN1 (Neoplasie Endocrine Multiple Tipo 1) — 🔗 paratiroidi, ipofisi, pancreas
- MEN2 (Neoplasie Endocrine Multiple Tipo 2) — 🔗 MEN2A con coinvolgimento paratiroideo
- Carcinoma Paratiroideo — 🔗 associato a HPT-JT (gene CDC73)