MEN1 (Neoplasie Endocrine Multiple Tipo 1)
Sindrome da inattivazione del gene oncosoppressore MEN1, il cui prodotto è la menina. Ha trasmissione autosomica dominante ad elevata penetranza, sia nel maschio sia nella femmina. Si manifesta con iperplasie/neoplasie multiple, che interessano ipofisi, paratiroide, pancreas e talvolta lo stomaco (carcinoide gastrico).
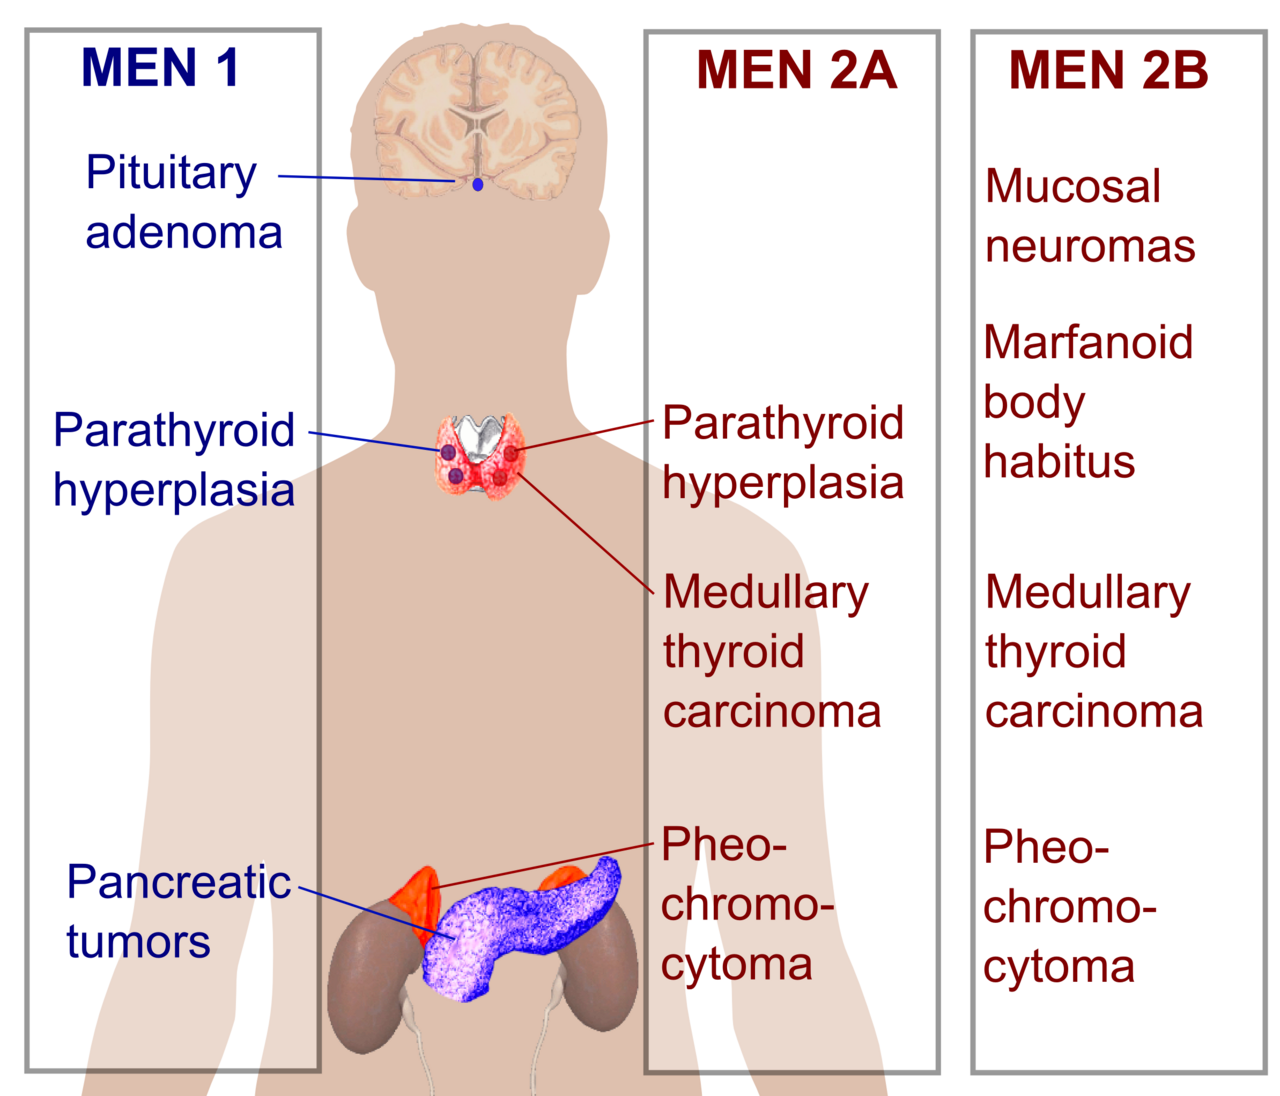 Manifestazioni delle neoplasie endocrine multiple (MEN). Fonte: Wikimedia Commons (Mikael Häggström, CC0).
Rilevanza nei tumori neuroendocrini
- È il contesto in cui insorge il carcinoide gastrico di tipo 2: qui l’alterazione germinale è necessaria e sufficiente a indurre il tumore (anche se non tutti i MEN1 lo sviluppano).
- A livello molecolare, la mutazione o l’inattivazione per metilazione di MEN1 caratterizza i NET indolenti (I-NET) del polmone (presente in circa il 40%), mentre è assente nei P-HGNET e quasi assente nei S-HGNET.
(Integrazione da: sbobina 4) Il gene MEN1 è localizzato sul cromosoma 11q13, in posizione vicina al gene codificante il PTH. Nel contesto paratiroideo la MEN1 dà adenoma o iperplasia delle paratiroidi (causa familiare di iperparatiroidismo primario, vedi Sindromi Genetiche dell’Iperparatiroidismo). Oltre alle forme germinali sindromiche, mutazioni somatiche del gene MEN1 si riscontrano nel 20-30% degli adenomi paratiroidei sporadici (qui MEN1 agisce come oncosoppressore/rimodellatore della cromatina).
Sul piano delle correlazioni feno-genotipiche, la MEN1 si associa più strettamente ai carcinoidi polmonari (~20% dei soggetti) che a quelli timici (~8%): il gene MEN1 è responsabile di almeno il 20-25% dei carcinoidi polmonari, mentre nei timici sono coinvolti fattori diversi.
🔗 Collegamenti
- NEN dello Stomaco (Tipo 1, 2, 3) — ⬆️ contesto del carcinoide gastrico di tipo 2
- Sindromi Genetiche dell’Iperparatiroidismo — 🔗 MEN1 come causa familiare di iperparatiroidismo
- Alterazioni Molecolari dell’Adenoma Paratiroideo — 🔗 mutazione somatica di MEN1
- MEN2 (Neoplasie Endocrine Multiple Tipo 2) — 🔄 sindrome MEN parallela (gene RET)
- Patogenesi Molecolare dei NEN Polmonari (NET vs NEC, Cluster Molecolari) — 🔗 mutazione tipica dei NET, assente nei NEC
- Classificazione di Pelosi (P-HGNET, S-HGNET, I-NET) — 🔗 marcatore molecolare degli I-NET