Tumori Neuroendocrini del Pancreas (PanNET)
Il termine preferito per i tumori derivati dalle cellule insulari del pancreas (“tumori delle cellule insulari”) è tumori neuroendocrini del pancreas o PanNET. Sono rari rispetto ai tumori del pancreas esocrino: solo il 2% di tutti i tumori dell’organo. Possono insorgere ovunque nel pancreas (parenchima o tessuto adiacente) e assomigliano alla loro controparte del tratto alimentare, i carcinoidi.
Possono essere solitari o multipli, benigni o maligni; tendono a produrre ormoni pancreatici oppure essere non funzionanti. Come negli altri tumori neuroendocrini, è difficile prevederne il comportamento sulla sola microscopia ottica: criteri inequivocabili di malignità sono metastasi, invasione vascolare e infiltrazione locale. Anche lo stato funzionale influenza la prognosi:
- circa il 90% degli insulinomi è benigno (e sono il sottotipo più comune);
- il 60-90% degli altri PanNET (funzionanti o meno) è maligno.
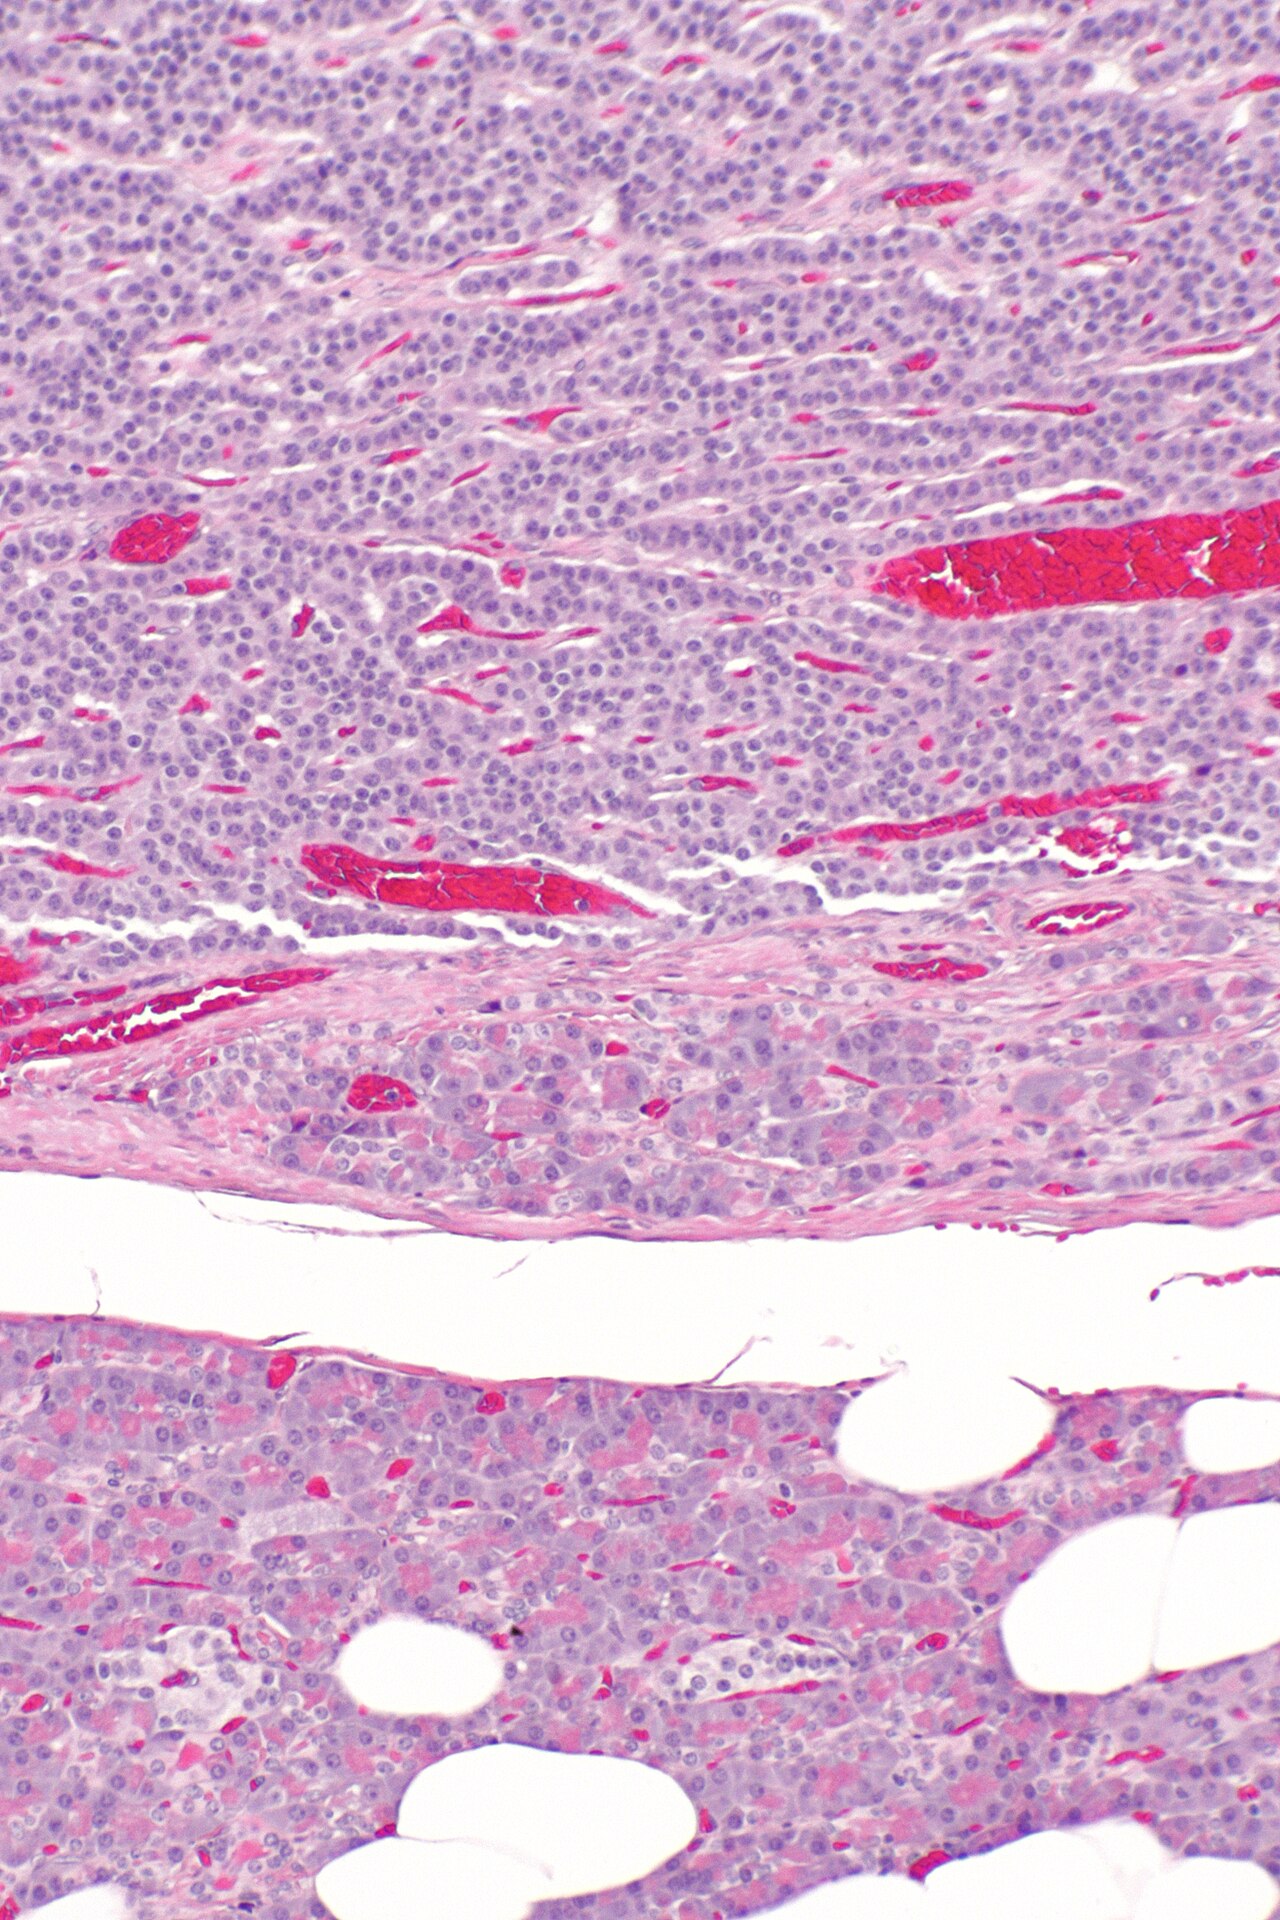 Micrografia di tumore neuroendocrino pancreatico. Colorazione EE. Fonte: Wikimedia Commons (Nephron, CC BY-SA 4.0).
Genetica
Il sequenziamento dei PanNET sporadici ha identificato alterazioni ricorrenti in tre geni o vie principali:
- il gene MEN1 (responsabile della sindrome familiare MEN tipo 1), mutato anche in numerosi tumori sporadici;
- mutazioni loss-of-function negli oncosoppressori PTEN e TSC2, che attivano la via oncogenica di mTOR;
- mutazioni inattivanti in ATRX (a-talassemia/sindrome da ritardo mentale legata al cromosoma X) e DAXX (coinvolta nella conservazione dei telomeri). Circa metà dei PanNET presenta una mutazione somatica in ATRX oppure in DAXX, ma non in entrambi, suggerendo una via comune.
Sindromi cliniche
Le tre più frequenti sindromi associate ai PanNET funzionanti sono:
- iperinsulinismo;
- ipergastrinemia e sindrome di Zollinger-Ellison;
- neoplasia endocrina multipla (MEN).
🔗 Collegamenti
- Insulinoma (Iperinsulinismo) — 📋 sottotipo a cellule β
- Gastrinoma (Sindrome di Zollinger-Ellison) — 📋 sottotipo gastrino-secernente
- Altre Neoplasie Endocrine del Pancreas (Glucagonoma, Somatostatinoma, VIPoma) — 📋 altri sottotipi
- MEN1 (Neoplasie Endocrine Multiple Tipo 1) — 🔗 sindrome associata
- Tumori Neuroendocrini (NEN, NET, NEC) — 📋 categoria generale
- Isole di Langerhans — ⬆️ cellule di origine