Enti Regolatori e Approvazione del Farmaco
Le entità regolatorie vigilano sui farmaci: ne approvano di nuovi, controllano quelli già in commercio e ne sorvegliano la sicurezza attraverso la farmacovigilanza, intervenendo in caso di problemi.
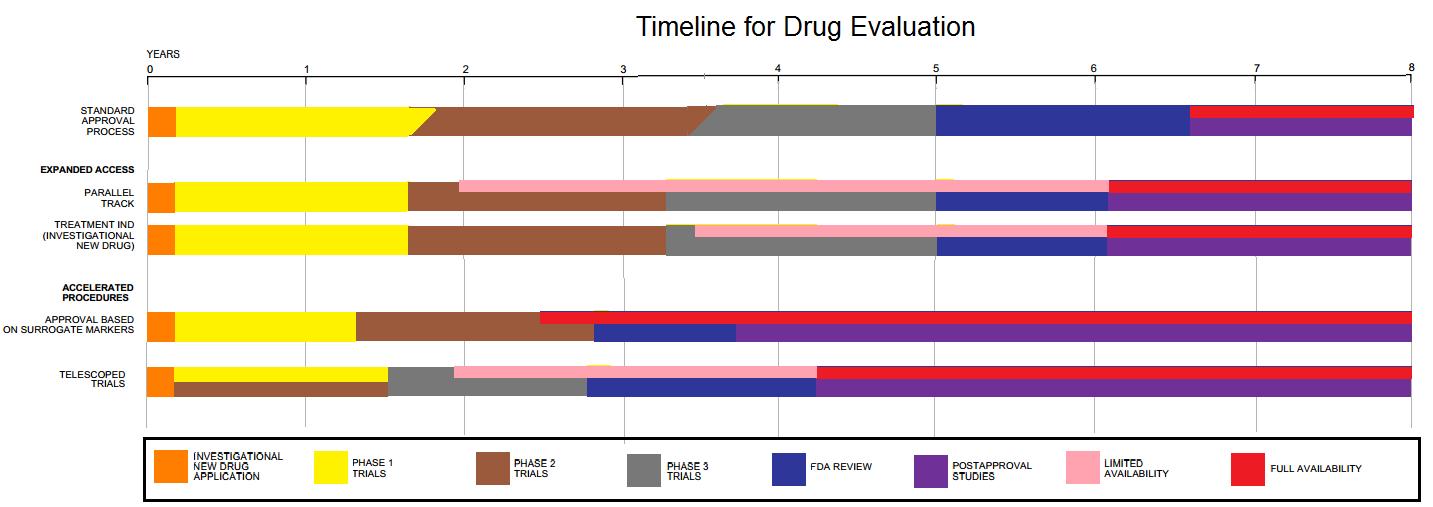 «Timeline for Drug Evaluation»: i percorsi approvativi a confronto sull’asse degli anni — processo standard, accesso allargato (parallel track, treatment IND) e procedure accelerate (approvazione su marcatori surrogati, telescoped trials). Le bande colorate sono, in ordine, domanda IND, fasi 1–2–3, revisione FDA, studi post-approvativi, disponibilità limitata e piena. Fonte: Wikimedia Commons, «Drug Evaluation Process» di Kernsters, CC BY-SA 3.0.
Lo schema mostra un punto che il percorso “standard” nasconde: le agenzie non hanno un iter, ma più corsie. Per una patologia grave e senza alternative si può approvare su un marcatore surrogato (un endpoint di laboratorio invece dell’esito clinico) e spostare la verifica dell’efficacia reale agli studi post-approvativi — con il rischio, se il surrogato non predice l’esito, di aver messo in commercio un farmaco che non serve.
Enti regolatori
- FDA (Food and Drug Administration) — ente regolatorio degli Stati Uniti; si occupa anche di cibo, oltre che di farmaci.
- EMA (European Medicines Agency) — equivalente europeo; competente solo su farmaci e dispositivi medici, non sul cibo.
- AIFA (Agenzia Italiana del Farmaco) — ente regolatorio nazionale italiano.
Iter dopo l’approvazione EMA
- EMA approva la molecola a livello europeo.
- I singoli Stati non possono respingere un farmaco approvato da EMA, ma compiono una valutazione HTA (Health Technology Assessment): stimano il tipo di innovazione che la molecola apporta e le attribuiscono un prezzo. Ogni Stato contratta i prezzi per conto proprio (la farmacologia ha sempre una componente economica).
- In paesi con sistema sanitario nazionale, come l’Italia, si decide la rimborsabilità. Una commissione AIFA valuta il rapporto beneficio per il paziente / costo del farmaco:
- un farmaco realmente innovativo (“disruptive”) viene rimborsato anche se molto costoso (es. cicli immunoterapici oncologici da ~20.000 € l’uno; il caso estremo sono i prodotti di terapia avanzata — CAR-T e terapie geniche — da centinaia di migliaia di euro in dose unica, per cui si ricorre a schemi di rimborso condizionato al risultato);
- per un farmaco senza vantaggi rispetto ad alternative già rimborsate e più economiche (vedi Farmaci me too) il SSN può non concedere il rimborso, pur restando il farmaco vendibile. Le alternative “più economiche” sono tipicamente i generici — copie della stessa molecola dopo la scadenza brevettuale, approvate dimostrando la sola bioequivalenza — e, per i biotecnologici, i biosimilari, che essendo prodotti da organismi viventi richiedono invece un confronto clinico di comparabilità.
RCP vs bugiardino
- RCP = Riassunto delle Caratteristiche del Prodotto: la versione scientifica del foglietto, disponibile sui siti EMA e AIFA per ogni farmaco. Contiene tutto ciò che serve sapere: come somministrarlo, a che dose, in che formulazione, dosi specifiche per popolazione adulta e pediatrica. È il riferimento del medico.
- Bugiardino: documento per il grande pubblico, con un riscontro anche legale; elenca effetti avversi in parte studiati per frequenza ma anche esagerati. Da non usare come riferimento clinico.
⚠️ Indicazioni del docente
Non avere paura di somministrare i farmaci a dose piena, cioè la dose indicata dall’RCP. Nei reparti la pratica clinica tende a sottodosare rispetto all’RCP (caso emblematico: gli antibiotici, “la stupidaggine più grande in terapia antibiotica” — il sottodosaggio tiene la concentrazione dentro la mutant selection window e seleziona resistenze). Tra somministrare una dose troppo bassa e inefficace e non somministrare affatto, è più sicuro non somministrare. Vedi Sviluppo di un Farmaco per dose sicura ma efficace.
🔗 Collegamenti
- Sviluppo di un Farmaco — 📋 l’approvazione chiude l’iter di sviluppo
- Farmaci me too — 🔗 caso tipico nelle decisioni di rimborsabilità
- Bias di Genere e Popolazioni Sottostudiate — 🔗 le entità regolatorie possono imporre soglie (es. quota di donne nei trial)