Malattie da Prioni
Definizione
La malattia prionica è un’encefalopatia infettiva non convenzionale rapidamente evolutiva. “Prione” sta per proteinaceous infectious material: le malattie prioniche sono infezioni da materiale proteico.
Proteina prionica cellulare e Scrapie
- La proteina prionica cellulare (PrPc) è un normale costituente della membrana dei neuroni.
- Quando assume una conformazione anomala diventa patologica e prende il nome di proteina prionica Scrapie (PrPSc):
- ha una conformazione tridimensionale non digeribile dalle proteasi;
- conferisce per contatto la stessa conformazione patologica alle proteine prioniche normali di altri neuroni, reclutandole e disseminandosi nel SNC.
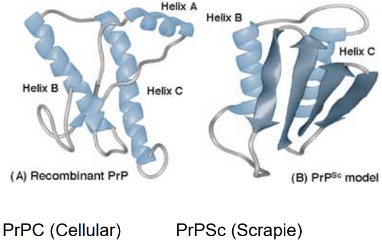
Con la nuova conformazione la proteina va incontro a fibrillogenesi, con deposizione nei tessuti non eliminabile; la rapida deposizione porta alla morte dei tessuti. Il prione induce inoltre modificazioni spongiformi: prima vacuoli intracellulari, poi intratissutali, finché il tessuto nervoso assume un aspetto a spugna con lesioni cavitate (encefalopatia spongiforme).
Malattie prioniche
- Animali: Scrapie negli ovini e caprini; BSE (encefalopatia spongiforme bovina) nei bovini.
- Uomo:
- Kuru: estinto dal 2005; diffuso in Papua Nuova Guinea, trasmesso con rituali di cannibalismo (consumo del cervello dei parenti morti); i malati morivano di una forma atassico-distonica.
- Malattia di Creutzfeldt-Jakob sporadica (sCJD): la più comune.
- CJD familiare (fCJD), geneticamente determinata.
- CJD iatrogena.
- Malattia di Gerstmann-Sträussler-Scheinker (GSS), ereditaria.
- Insonnia fatale familiare.
- CJD variante (vCJD): variante umana della BSE, legata al consumo di carne bovina di animali affetti.
- Malattia da prioni associata a diarrea e neuropatia autonomica, di descrizione più recente.
Le forme ereditarie sono in Malattie Prioniche Familiari (fCJD, GSS, Insonnia Fatale Familiare).
Vie di trasmissione
- Orale: ingestione di carne contaminata (o cervella); nel Kuru, ingestione rituale del cervello di un morto per encefalopatia prionica.
- Parenterale: forme iatrogene, ad esempio fattore VIII preparato da cadavere.
- Intracerebrale (rarissima): strumenti neurochirurgici non sterili; estratto di adenoipofisi somministrato ai bambini con deficit di crescita (malattia dopo circa 40 anni); dura madre da cadavere per ricostruzioni dopo craniotomia; elettrodi per registrazioni profonde.
- Aerosol: inalazione di materiale contaminato. Esempio: il prelievo diagnostico per grattamento della mucosa olfattoria. I filamenti olfattori (I nervo cranico) sono un’estroflessione del bulbo olfattorio, quindi rappresentativi di ciò che accade nel cervello e contengono prioni; se il paziente starnutisce durante il prelievo si forma un aerosol di prioni.
Patogenesi
- Uptake orale: i prioni arrivano nell’intestino, attraversano la barriera intestinale e raggiungono gli organi linfoidi perintestinali; da lì risalgono al cervello, probabilmente tramite il sistema nervoso autonomo (la simpaticectomia potrebbe essere protettiva). Alcune prove indicano come tramite le cellule dendritiche follicolari degli organi linfoidi.
- Diffusione nel SNC: i prioni causano degenerazione dei neuroni e passano da una cellula all’altra, da una membrana a quella contigua, probabilmente attraverso le sinapsi. Il punto di partenza sembra ceppo-specifico.
- Decorso: una volta avviato, il processo non si arresta fino alla morte. C’è una modesta attivazione microgliale, ma nessuna risposta importante: il SNC non è fatto per difendersi dai prioni.
Tipo di morte neuronale
Anche una proteina può danneggiare una cellula: un anticorpo, ad esempio, attiva la cascata del complemento con lisi della membrana. Ma la morte indotta dal prione non è infiammatoria: non c’è molta infiammazione, non è l’equivalente di un’encefalite virale. Il tipo di tossicità esercitata dalla proteina è ancora oggetto di studio.
Sede di esordio e fenotipo clinico
Le diverse manifestazioni principali (demenza, atassia, insonnia) dipendono da dove inizia la diffusione della proteina prionica:
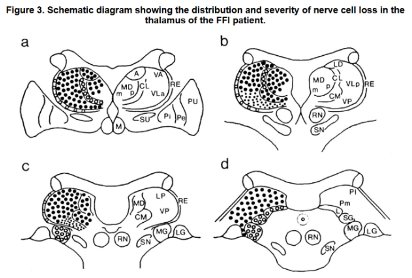
- Insonnia fatale familiare → talamo (nuclei intralaminari, che regolano il ritmo sonno-veglia).
- GSS e Kuru → cervelletto.
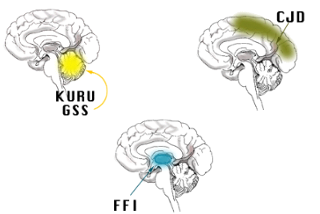
- CJD tradizionale → corteccia cerebrale e gangli della base.
- Malattia da prioni con diarrea e neuropatia autonomica → plessi mioenterici, da cui la proteina risale al cervello e causa degenerazione dei cordoni posteriori del midollo spinale.
Liquor
Nelle malattie prioniche il liquor è normale: niente aumento dei linfociti, proteine, cellule e glicorrachia nella norma (Liquor nelle Infezioni del SNC (Batterica vs Virale vs Prionica)). Dopo una rachicentesi eseguita senza sapere che il paziente ha una CJD non esiste profilassi per il medico.
⚠️ Indicazioni del docente
- Caso: paziente con forma ereditaria di malattia prionica, di ritorno da Tel Aviv, febbrile, disorientato, con disfasia rapidamente progressiva. Sembrava un’encefalite virale, ma il liquor era completamente normale.
- Gajdusek, ufficiale medico della marina statunitense mandato in Papua Nuova Guinea dopo Pearl Harbor, identificò il Kuru e portò negli USA tessuti cerebrali di malati; fu poi condannato per pedofilia. “Si può essere dei neurologi geniali ma essere delle brutte persone.”
🔗 Collegamenti
- Infezioni del SNC (Generalità) — 📋 fa parte di (agente non convenzionale)
- Malattia di Creutzfeldt-Jakob — 📋 sottotipo
- Malattie Prioniche Familiari (fCJD, GSS, Insonnia Fatale Familiare) — 📋 sottotipo
- RT-QuIC — 🔬 test diagnostico
- Liquor nelle Infezioni del SNC (Batterica vs Virale vs Prionica) — 🔬 reperto diagnostico
- Diffusione dell’α-Sinucleina (Ipotesi Prionica, Body-first e Brain-first) — 🔗 meccanismo prionico
- Nervo Olfattorio (I NC) — 🔬 mucosa olfattoria come campione