Malattia di Creutzfeldt-Jakob
Definizione
La malattia di Creutzfeldt-Jakob (CJD) appartiene alle encefalopatie spongiformi trasmissibili, o malattie da prioni. È nota comunemente come “morbo della mucca pazza”, perché negli anni ‘90, in Inghilterra e Francia, la trasmissione principale avvenne per ingestione di carne di animali infetti.
È una demenza rapidamente progressiva: si colloca, per rapidità e caratteristiche, a metà strada tra un’encefalite e una malattia degenerativa.
Patogenesi
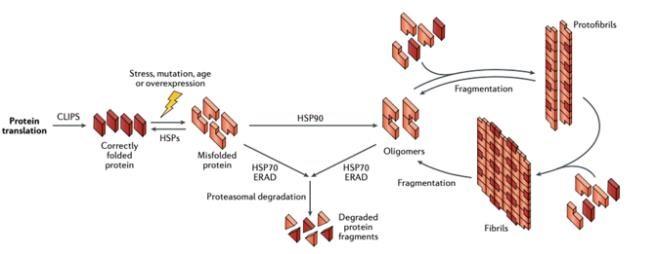
È causata dalla proteina prionica (PrP) in conformazione anomala, che si propaga con un meccanismo a cascata: la proteina alterata fa da stampo per le altre. Ne derivano degenerazione neuronale e spongiosi corticale (aspetto vacuolare del tessuto).
Per la rapidità del processo le alterazioni non sono tanto di atrofia quanto di degenerazione spongiforme della corteccia cerebrale: da qui “encefalopatia spongiforme trasmissibile”, perché è una forma infettiva.
Eziologia
- Forme trasmesse / iatrogene: in passato tramite elettrodi invasivi per EEG, innesti di dura madre, prodotti derivati da ipofisi di cadavere (GH prima che fosse ricombinante), interventi neurochirurgici con strumenti infetti. Casi iatrogeni avvengono ancora per incidenti di laboratorio (taglio con il microtomo maneggiando tessuto cerebrale infetto), con esordio dopo anni di latenza.
- Forma sporadica: circa il 90% dei casi, per ripiegamento anomalo della proteina.
- Forma genetica: circa il 10%, da mutazioni del gene PRNP.
Epidemiologia
Incidenza di circa 1 caso per milione di abitanti per anno; la frequenza reale può essere leggermente superiore.
Quadro clinico
- Demenza con deterioramento cognitivo molto rapido, nell’arco di pochi mesi (l’Alzheimer ha un decorso di anni).
- Disturbi motori: piramidali ed extrapiramidali, parkinsonismo.
- Mioclonie.
- Disturbi visivi.
- Atassia.
Decorso fatale: sopravvivenza mediana di circa 6 mesi.
Diagnosi
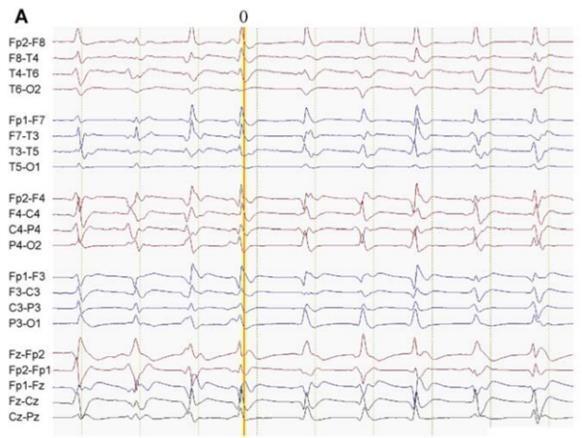
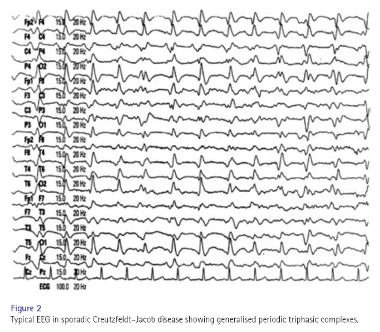
- EEG: complessi trifasici prionici, cioè rallentamento generalizzato con onde trifasiche sincrone, talvolta inizialmente focali, poi diffuse.
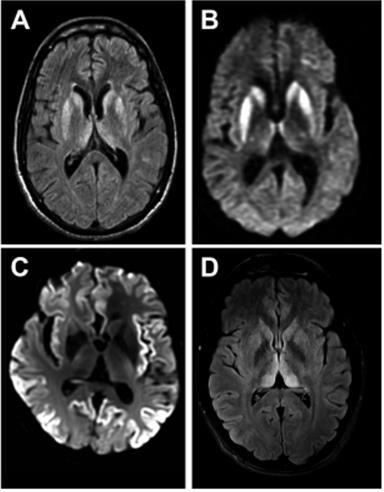
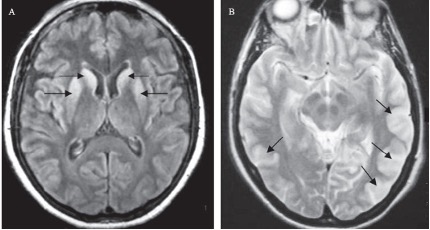
- RM: iperintensità in DWI a livello corticale e/o dei nuclei della base, reperto altamente caratteristico (RM in Diffusione (DWI e ADC)).
- Liquor: oggi test specifico RT-QuIC; in passato si cercava la proteina 14-3-3, marcatore aspecifico.
Criteri diagnostici e diagnosi differenziale
La CJD è una demenza rapidamente progressiva che può dare anche segni neurologici non puramente cognitivi (piramidali, extrapiramidali, parkinsonismo); la caratteristica principale resta la rapidità del declino cognitivo. Non tutte le demenze rapidamente progressive sono prioniche: alcune cause sono potenzialmente reversibili → Demenze Rapidamente Progressive (Diagnosi Differenziale).
(Integrazione da: sbobina 15)
Epidemiologia (dettaglio)
Circa 1 caso per milione di abitanti per anno: in Lombardia, con 10 milioni di abitanti, circa 10 casi l’anno. Le forme genetiche hanno un’incidenza pari a circa 1/10 di quelle non genetiche (circa un caso l’anno in Lombardia) → Malattie Prioniche Familiari (fCJD, GSS, Insonnia Fatale Familiare). Meccanismo prionico generale in Malattie da Prioni.
Encefalopatia subacuta: neurodegenerazione accelerata
Il prione innesca una neurodegenerazione accelerata. La neurodegenerazione “normale” (Alzheimer, Parkinson) consente una sopravvivenza di 5-20 anni, la SLA di 2-4 anni; la CJD porta a morte in settimane o mesi. È quindi un’encefalopatia subacuta: né acuta come la meningite da Neisseria (morte in 2 giorni), né cronica come l’Alzheimer (10+ anni).
Quadro clinico (integrazione)
- Demenza rapidamente progressiva dominata da disorientamento e alterazione di memoria, orientamento e abilità spaziali.
- Allucinazioni visive complesse, con episodi di terrore.
- Alterazione del ritmo sonno-veglia.
- Disturbi extrapiramidali: distonie e alterazioni complesse del movimento (danno dei gangli della base).
- Mioclono corticale: scarica improvvisa dei neuroni corticali che si manifesta con uno “scatto” muscolare.
- Atassia (disturbo cerebellare).
Varianti corticali
L’esordio corticale può essere più posteriore o più anteriore. La più posteriore è la variante di Heidenhain, che esordisce con cecità corticale, prosopagnosia e agnosia per gli oggetti (Cecità Corticale e Disturbi Visivi Associativi) e poi evolve.
Esami (integrazione)
- EEG: quando la malattia è abbastanza avanzata, tracciato di base piatto su cui si sovrappongono punte periodiche, che rallentano; dopo mesi compare un ritmo molto lento, diagnostico.
-
Liquor: all’analisi di routine è normale; si cercano marcatori specifici:
- proteina 14-3-3: proteina citoplasmatica molto alterata nella CJD, ma con falsi positivi perché aumenta in qualunque danno neuronale;
- RT-QuIC (saggio di conversione della proteina prionica).
-
TC: non evidenzia nulla.
-
RM:
- iperintensità e “slaminazione” della corteccia cerebrale (una striscia che disegna la corteccia);
- iperintensità dei gangli della base, molto suggestiva.
Esistono criteri RM per stimare la probabilità di CJD.
- Autopsia: tessuto a spugna, gliosi reattiva, senza reazione infiammatoria.
Diagnosi definitiva e probabile
- CJD sporadica: la diagnosi definitiva è post-mortem, all’esame autoptico, con dimostrazione dell’encefalopatia spongiforme e della proteina prionica (obbligatorio per legge); della proteina si può poi studiare la biochimica. In vita si fa solo diagnosi probabile, basata su quadro clinico, biomarcatori, EEG e RM.
- Forme familiari: diagnosi definitiva anche in vita con il test genetico (Malattie Prioniche Familiari (fCJD, GSS, Insonnia Fatale Familiare)).
Variante di Creutzfeldt-Jakob (vCJD)
Forma umana dell’encefalopatia spongiforme bovina. Esordisce tra 20 e 40 anni con neuropatia dolorosa, atassia e segni psichiatrici.
🔗 Collegamenti
- Demenze Rapidamente Progressive (Diagnosi Differenziale) — 🔄 diagnosi differenziale
- RT-QuIC — 🔬 test diagnostico
- RM in Diffusione (DWI e ADC) — 🔬 reperto diagnostico
- Demenze — 📋 fa parte di
- Malattia di Alzheimer — 🔄 confronto (decorso)
- Diffusione dell’α-Sinucleina (Ipotesi Prionica, Body-first e Brain-first) — 🔗 meccanismo prionico
- Malattie da Prioni — 📋 fa parte di
- Malattie Prioniche Familiari (fCJD, GSS, Insonnia Fatale Familiare) — 🔄 confronto (sporadica vs familiare)
- Liquor nelle Infezioni del SNC (Batterica vs Virale vs Prionica) — 🔬 liquor normale