Patogenesi Molecolare della SLA (TDP-43 e Propagazione Prion-like)
Meccanismi
Dai gruppi funzionali dei geni associati (Genetica della SLA) si ipotizzano quattro patomeccanismi cruciali che portano alla morte del motoneurone:
- disfunzione mitocondriale;
- disfunzione del metabolismo dell’RNA;
- alterazioni del citoscheletro e del trasporto assonale;
- soprattutto alterazioni del controllo di qualità delle proteine.
SLA come proteinopatia
Come in tutte le malattie neurodegenerative, la Sclerosi Laterale Amiotrofica (SLA) è una proteinopatia (come Malattia di Alzheimer e Malattia di Parkinson): si accumulano proteine insolubili nei neuroni bersaglio.
Nella SLA la proteina è la TDP-43: la SLA è una TDP-43 proteinopatia. Anche circa il 50% delle demenze frontotemporali lo è (Degenerazione Lobare Frontotemporale (FTLD)).
Propagazione prion-like
Queste proteine anomale (lo stesso vale per Alzheimer e Parkinson) contengono regioni misfolded e, almeno in vitro, legano proteine wild type inducendone il mal ripiegamento. Propagano quindi misfolding e precipitazione da un neurone all’altro, come la proteina prionica delle encefalopatie spongiformi (Malattie da Prioni). Per questo per le malattie neurodegenerative si ipotizza un modello di propagazione prion-like (per l’α-sinucleina vedi Diffusione dell’α-Sinucleina (Ipotesi Prionica, Body-first e Brain-first)).
Sequenza:
- TDP-43 si accumula in un neurone → il neurone muore;
- TDP-43 viene rilasciata nello spazio intercellulare;
- viene captata dal neurone vicino e induce il misfolding della sua TDP-43;
- il secondo neurone muore, e così via.
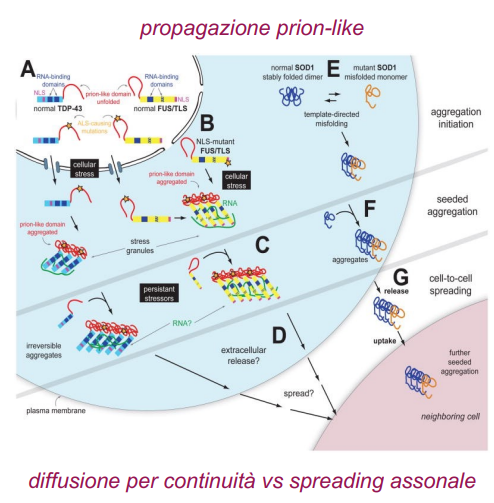
Differenza dai prioni: lo stesso accade nella Malattia di Creutzfeldt-Jakob, ma se le malattie neurodegenerative si comportassero esattamente come le encefalopatie da prioni dovrebbero essere trasmissibili, e non lo sono.
🔗 Collegamenti
- Sclerosi Laterale Amiotrofica (SLA) — ⬇️ conseguenza
- Genetica della SLA — ⬆️ causa
- Eziopatogenesi della SLA (Genetica, Ambiente, Invecchiamento) — 📋 fa parte di
- Degenerazione Lobare Frontotemporale (FTLD) — 🔗 TDP-43 proteinopatia
- Malattie da Prioni — 🔄 confronto
- Malattia di Creutzfeldt-Jakob — 🔄 confronto (trasmissibilità)
- Diffusione dell’α-Sinucleina (Ipotesi Prionica, Body-first e Brain-first) — 🔗 stesso meccanismo
- Teoria dell’Amiloide (Processing di APP) — 🔗 altra proteinopatia