Sclerosi Laterale Amiotrofica (SLA)
Definizione
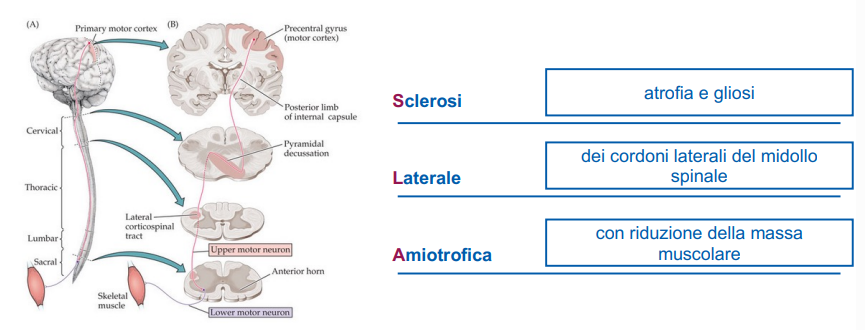
Malattia neurodegenerativa causata dalla perdita dei motoneuroni a livello della corteccia motoria primaria (primo motoneurone), dei nuclei dei nervi cranici del tronco encefalico e delle corna anteriori del midollo spinale (secondo motoneurone). È la forma in cui primo e secondo motoneurone vanno incontro a degenerazione coordinata; le altre forme sono in Malattie del Motoneurone (Classificazione).
Il nome racchiude la definizione anatomopatologica:
- Sclerosi laterale: se degenera il primo motoneurone degenera la via corticospinale (Via Piramidale (Cortico-spinale)), il cui contingente maggiore decorre nei cordoni laterali del midollo spinale (un contingente più piccolo, che non decussa a livello delle piramidi, decorre nei cordoni anteriori). I cordoni laterali vanno incontro ad atrofia e gliosi: al taglio il tessuto è più duro, sclerotico.
- Amiotrofica: se degenera il secondo motoneurone degenerano le fibre dei nervi motori e misti; il muscolo perde l’innervazione e va incontro a progressiva atrofia e debolezza (amiotrofia).
Storia
La malattia è stata descritta per la prima volta dal neurologo francese Jean-Martin Charcot, anche se casi presunti sono documentati nei secoli precedenti soprattutto in fonti iconografiche.
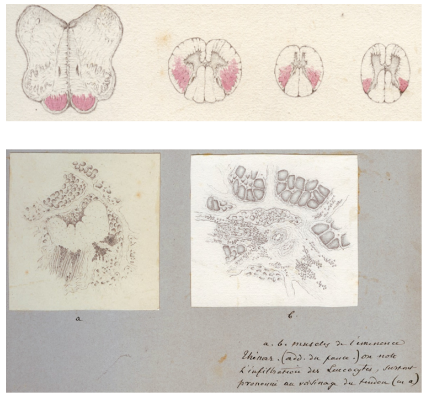
Nelle sue tavole Charcot disegnò le aree di sclerosi e gliosi, che corrispondono al decorso della via corticospinale (piramidi bulbari e regioni laterali del midollo spinale). Osservò inoltre che nei muscoli l’atrofia, almeno all’inizio, non colpisce il muscolo in blocco ma solo alcune regioni: accanto a zone conservate ci sono zone in cui le fibre sono più piccole.
Pazienti noti:
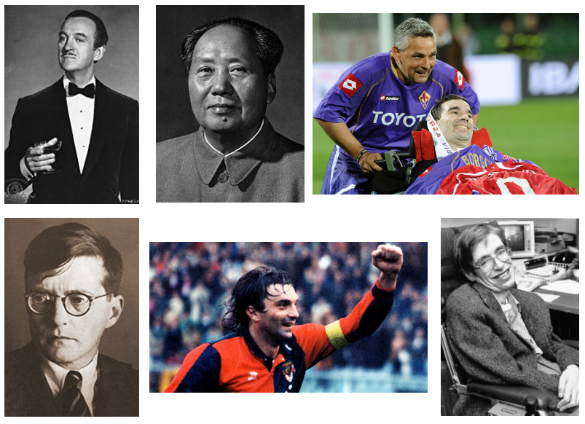
- Lou Gehrig, giocatore di baseball americano: nel mondo anglosassone la SLA è nota come malattia di Lou Gehrig. Le statistiche sportive mostrano che la sua velocità di lancio si riduceva già anni prima dei sintomi conclamati, in accordo con l’idea che le malattie neurodegenerative inizino nel SNC mesi o anni prima dell’esordio clinico.
- Stephen Hawking, fisico inglese: esordio a poco più di 20 anni, forma a lentissima progressione, tracheotomizzato a poco più di 30 anni.
- Mao Tse-Tung.
- In Italia molti calciatori, in genere dopo il ritiro (vedi Eziopatogenesi della SLA (Genetica, Ambiente, Invecchiamento)).
Epidemiologia
In Italia:
- incidenza circa 2-3 casi/100.000/anno;
- prevalenza circa 7-10 casi/100.000.
La prevalenza è circa 3 volte l’incidenza: il decorso è rapido, con sopravvivenza media di 3-5 anni dall’esordio.
- Sesso: più colpiti gli uomini (M:F = 1,3-1,5:1).
- Età di esordio: 50-80 anni, media intorno ai 65 anni.
- Forme ereditarie: 5-10% dei casi (vedi Genetica della SLA).
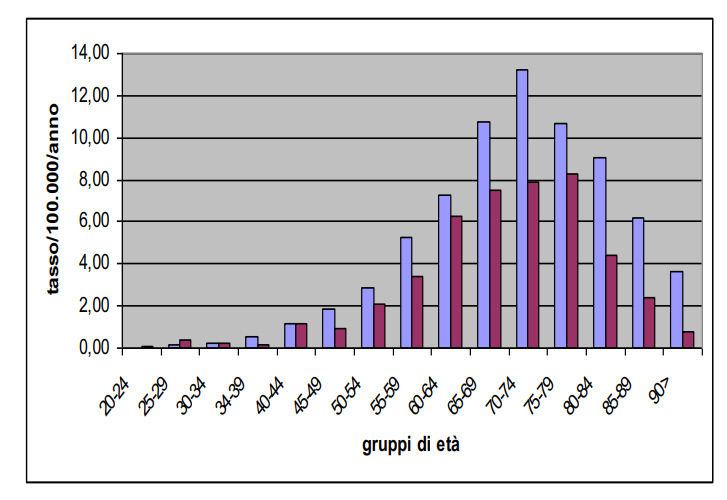
È correlata all’invecchiamento, ma non solo: l’incidenza sale con l’età, raggiunge un picco e poi tende a scendere. Diversamente dalla Malattia di Alzheimer, in cui l’incidenza cresce quasi esponenzialmente con l’età.
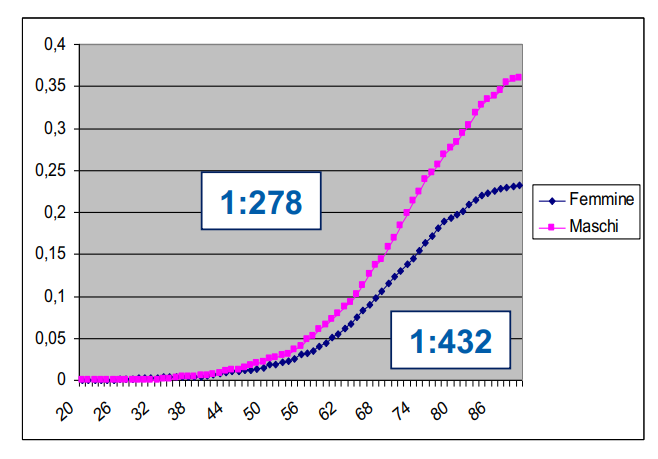
È una malattia rara ma non rarissima: il lifetime risk (rischio di svilupparla nel corso della vita) è circa 1:270 negli uomini e 1:430 nelle donne.
L’incidenza sta aumentando nei paesi ad alto reddito (invecchiamento della popolazione e forse aumento dei rischi ambientali), ma il maggiore aumento è stimato nei paesi in via di sviluppo, per l’aumento dell’aspettativa di vita.
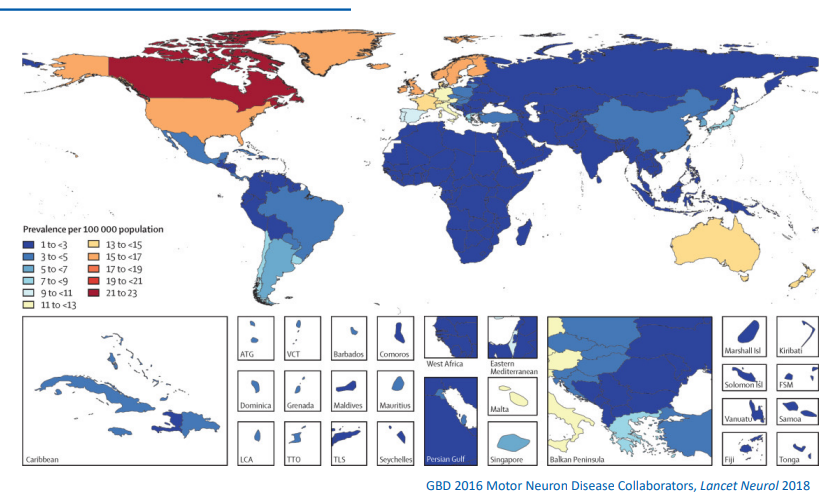
Quadro clinico
Sintomo principale: progressiva paralisi della muscolatura volontaria in assenza di disturbi sensitivi, con combinazione di segni di primo e secondo motoneurone. Dettagli in Quadro Clinico della SLA, Insufficienza Respiratoria nella SLA e Disturbi Cognitivo-Comportamentali e Spettro SLA-FTD.
Decorso
- Esordio subdolo, con sintomi che progrediscono nel corso di settimane e mesi; i segni non compaiono contemporaneamente.
- Ritardo diagnostico medio in Italia tra primi sintomi e diagnosi: 9-12 mesi.
- Esordio tipico: coinvolgimento asimmetrico della muscolatura distale di un arto:
- mano: difficoltà a svitare il tappo di una bottiglia o a girare la chiave nella serratura;
- piede: inciampa con la punta salendo le scale, perde le ciabatte.
- Esordio talvolta prossimale: difficoltà a pettinarsi, farsi la barba, sollevare pesi.
- Successivamente la malattia coinvolge più distretti contemporaneamente, ognuno con prevalenza diversa di segni di primo o secondo motoneurone.
Sede d’esordio:
- arti superiori: circa un terzo;
- arti inferiori: circa un terzo;
- bulbare (disartria, disfagia): circa 20%;
- respiratoria: 1-3%;
- generalizzata: 1-9%.
I diversi decorsi corrispondono a fenotipi con prognosi diversa: Fenotipi Clinici della SLA.
Il paziente muore per tre principali fenomeni: insufficienza respiratoria, malnutrizione e polmonite ab ingestis da disfagia.
Diagnosi
- Criteri Diagnostici della SLA
- Iter Diagnostico della SLA
- Diagnosi Differenziale della SLA (SLA Mimics)
Eziopatogenesi
- Eziopatogenesi della SLA (Genetica, Ambiente, Invecchiamento)
- Genetica della SLA
- Patogenesi Molecolare della SLA (TDP-43 e Propagazione Prion-like)
Terapia
Terapia della SLA, Cure Palliative e Pianificazione Condivisa delle Cure.
⚠️ Indicazioni del docente
- Se all’esame non si ricorda cos’è la SLA, basta ricostruire il significato delle tre parole (sclerosi laterale amiotrofica) per arrivare a dire che è una malattia del primo e del secondo motoneurone, e da lì ai segni clinici.
- È rara, ma la si può incontrare anche senza fare il neurologo.
- Citazione di chiusura, di Walter Bryan Matthews (1920-2001): “The best test of a physician’s suitability for the specialized practice of neurology is not his ability to memorize improbable syndromes, but whether he can continue to support a case of motor neuron disease and keep the patient, his relatives and himself in a reasonably cheerful frame of mind”. Il vero test delle capacità di un neurologo è seguire un paziente con SLA e la sua famiglia mantenendo un certo stato di serenità.
🔗 Collegamenti
- Malattie del Motoneurone (Classificazione) — 📋 fa parte di
- Lesione del Primo vs Secondo Motoneurone — 🔗 base semeiologica
- Quadro Clinico della SLA — 🔬 segni e sintomi
- Insufficienza Respiratoria nella SLA — ⬇️ complicanza
- Fenotipi Clinici della SLA — 📋 sottotipi
- Disturbi Cognitivo-Comportamentali e Spettro SLA-FTD — 🔗 stesso spettro clinico-patologico
- Criteri Diagnostici della SLA — 🔬 diagnosi
- Iter Diagnostico della SLA — 🔬 diagnosi
- Diagnosi Differenziale della SLA (SLA Mimics) — 🔄 diagnosi differenziale
- Eziopatogenesi della SLA (Genetica, Ambiente, Invecchiamento) — ⬆️ causa
- Genetica della SLA — ⬆️ causa
- Patogenesi Molecolare della SLA (TDP-43 e Propagazione Prion-like) — 🔗 meccanismo
- Terapia della SLA — 💊 trattamento
- Cure Palliative e Pianificazione Condivisa delle Cure — 💊 trattamento