Casi Clinici - Diagnosi Molecolare con NGS
Cinque casi che mostrano cosa aggiunge l’analisi NGS: diagnosi rapida in quadri geneticamente eterogenei, nuove associazioni gene-malattia, diagnosi alternative rispetto al sospetto di partenza.
Epilessia mioclonica farmacoresistente → malattia di Lafora
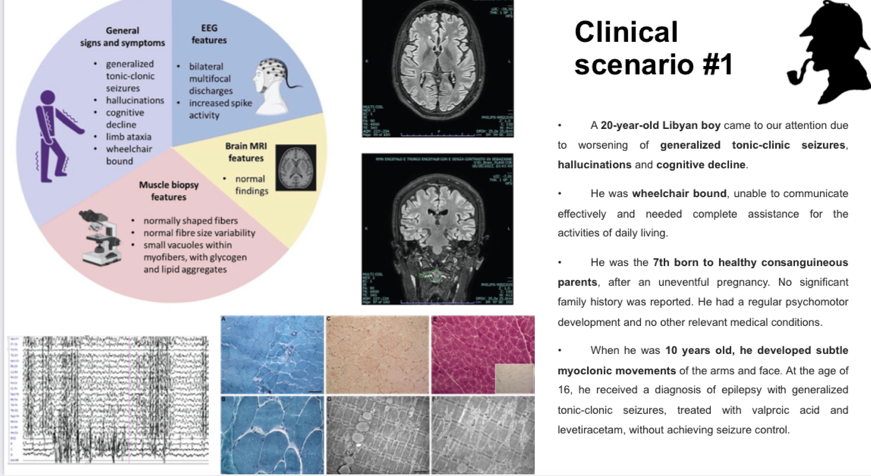
Ragazzo libico di 20 anni, arrivato in ospedale con un trasporto umanitario, con una storia di 10 anni di epilessia mioclonica farmacoresistente.
- EEG: scariche bilaterali e multimodali.
- RM encefalo normale, che esclude difetti strutturali.
- Biopsia muscolare: accumulo di lipidi e glicogeno.
L’ipotesi era una grave epilessia a esordio precoce legata verosimilmente a una patologia d’accumulo. Le cause genetiche di epilessia pediatrico-giovanile sono centinaia di geni — difetti funzionali, difetti dei canali, proteine strutturali — uno scenario troppo eterogeneo per ipotizzare un singolo gene.
Con un pannello per le epilessie vengono identificate mutazioni bialleliche in un gene che codifica per la proteina Malina: la diagnosi è malattia di Lafora, grave malattia neurodegenerativa. Un paziente con una storia di malattia lunghissima ha ottenuto una definizione genetica in un paio di settimane. La condizione è intrattabile, ma la diagnosi ha permesso il counseling genetico dei genitori (uno portatore di una delle due varianti), il calcolo del rischio di ricorrenza e la prevenzione di nuovi casi in famiglia.
Distrofia dei cingoli → TRIM32
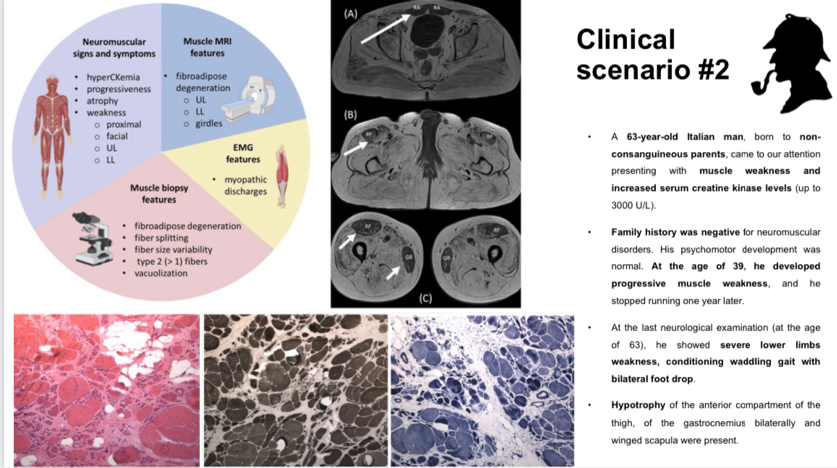
Uomo con circa 20 anni di storia di debolezza muscolare, nato da genitori non consanguinei, con aumento della creatin-chinasi sierica, decorso progressivo, atrofia e debolezza prevalentemente dei muscoli prossimali degli arti superiori e inferiori.
Il quadro indica una malattia primaria del muscolo, in particolare una distrofia muscolare dei cingoli, escluse le distrofinopatie; lo supportavano i dati radiologici, l’elettromiografia e la biopsia muscolare — con deposizione di materiale fibroadiposo e connettivo che si insinua nel parenchima, e fibre di forma e dimensioni alterate. Di questa malattia esistono però 40 cause genetiche differenti.
Il pannello NGS identifica rapidamente una causa rarissima di distrofia dei cingoli recessiva, il gene TRIM32 (circa 40 casi in tutta la letteratura), con verifica delle varianti nei genitori e definizione biallelica.
La proteina TRIM32 è un partner funzionale della Malina del caso precedente: due esiti estremamente diversi sulla stessa via metabolica — da una parte una malattia neurodegenerativa a esordio pediatrico, dall’altra una patologia muscolare distrofica a esordio nella quinta decade.
Sindrome distonico-atassica con sordità → ECHS1 (nuova associazione)
Due sorelle seguite presso il Policlinico di Milano dal 2006 per una sindrome distonico-atassica con sordità, con 58 geni causativi implicabili, alcuni di grandi dimensioni.
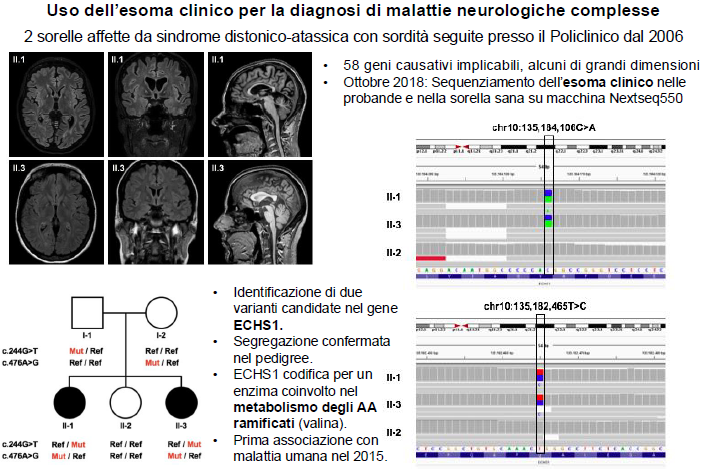
L’esoma clinico identifica varianti bialleliche del gene ECHS1, coinvolto nel metabolismo degli amminoacidi ramificati e già associato nel 2015 a una malattia neurodegenerativa pediatrica nota, la sindrome di Leigh. La RM delle due sorelle, però, non mostra le alterazioni tipiche di quella condizione: il caso documenta quindi una nuova associazione clinica per un gene malattia già noto.
Quando emergono nuove mutazioni o nuove associazioni servono dimostrazioni biochimiche e funzionali dell’impatto della mutazione sulla proteina codificata: qui i test enzimatici hanno mostrato un’attività residua ridotta rispetto ai controlli wild type. La diagnosi richiede il dato genetico validato dai dati clinici, di imaging e biochimici. Se un tempo si raccoglieva una gran quantità di dati e poi si sceglieva il gene da analizzare, oggi si analizzano molti geni e poi vi si associano i dati clinici, biochimici e di imaging per identificare le varianti realmente responsabili del fenotipo. Il processo di validazione (dimostrare che il gene mutato dà malattia anche nell’adulto) ha comunque richiesto molti anni.
Sospetta distrofinopatia → variante GAA (malattia di Pompe)
Donna visitata per affaticabilità, con ipostenia all’esame obiettivo, appartenente a una famiglia di origine venezuelana in cui erano affetti il padre e tutti i fratelli maschi. Il quadro familiare aveva fatto pensare a una distrofia di Duchenne, mai però accertata, e per lei si era ipotizzata una variante del gene della distrofina: malattia X-linked in cui si ammalano i figli maschi e le donne sono portatrici sane o talvolta sintomatiche (raramente con debolezza muscolare).
Tutte le indagini molecolari sulla distrofina risultano negative. L’esoma evidenzia invece una variante del gene GAA, la cui carenza causa la malattia di Pompe (glicogenosi di tipo II), per cui esiste un trattamento. La paziente è stata quindi rivalutata ed è stato eseguito un test enzimatico.
⚠️ La sbobina definisce GAA “il gene della collagenosi di tipo II”: si tratta di un errore di trascrizione per glicogenosi di tipo II, coerente con quanto detto sulla malattia di Pompe nella stessa lezione.
Fascicolazioni e affaticabilità → distrofia oculo-faringea
Uomo con esame obiettivo sostanzialmente normale salvo la presenza di fascicolazioni, che riferisce affaticabilità. Il sospetto era di una miopatia metabolica, mentre le fascicolazioni facevano pensare a una SLA in fase paucisintomatica.
L’analisi molecolare evidenzia il difetto genetico della distrofia oculo-faringea, spesso non associato a sintomi. Rivedendo l’anamnesi familiare: il padre con disfagia, il fratello con ptosi palpebrale, quadri compatibili con la stessa malattia. La diagnosi è stata quindi posta in un paziente ancora asintomatico, mentre nei familiari i sintomi erano già presenti.
🔗 Collegamenti
- Sequenziamento di Nuova Generazione (NGS) — 📋 tecnica applicata
- Resa Diagnostica dell’NGS nelle Malattie Neuromuscolari — 🔗 diagnosi alternative ed espansione dei fenotipi
- Distrofie Muscolari dei Cingoli (LGMD) — 🔬 caso TRIM32
- Interpretazione delle Varianti (Criteri SIGU e Classificazione ACMG) — 🔗 validazione funzionale
- Consulenza Genetica Pre- e Post-Test — ⬇️ ricaduta familiare della diagnosi