Degenerazione Lobare Frontotemporale (FTLD)
Definizione
Il gruppo delle demenze fronto-temporali è la seconda grande categoria di demenze non-Alzheimer trattata dopo la Demenza a Corpi di Lewy. Va distinto il piano neuropatologico da quello clinico:
- degenerazione lobare fronto-temporale (FTLD) → termine neuropatologico;
- demenza fronto-temporale (FTD) → termine clinico.
Classificazione neuropatologica
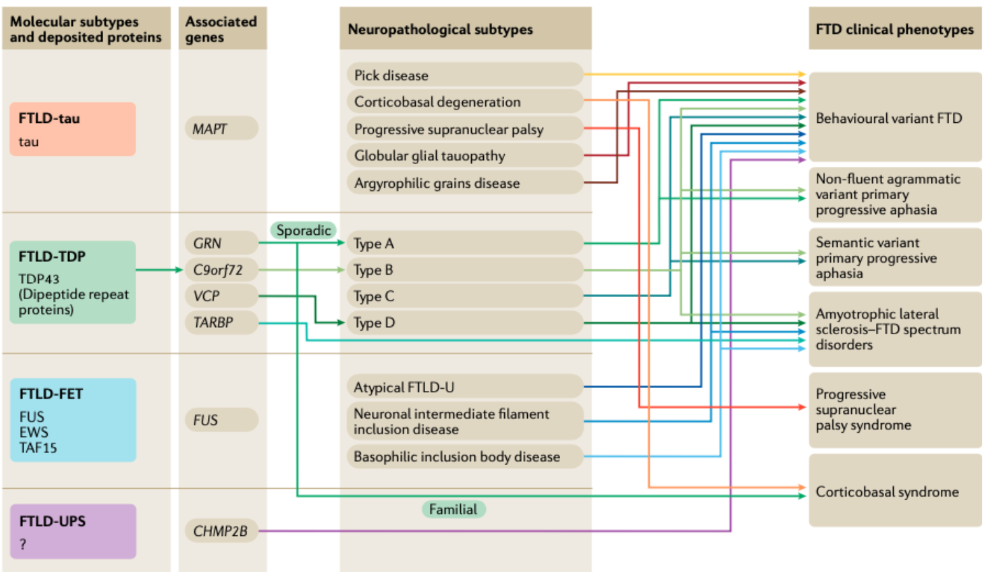
Sottotipi neuropatologici: paralisi sopranucleare progressiva, taupatia globulare gliale, malattia dei granuli argirofili, malattia di Pick, degenerazione lobare fronto-temporale con inclusioni ubiquitinate atipica.
Sottotipi molecolari, in base alla principale proteina che si aggrega nei neuroni:
- FTLD-Tau (circa metà dei casi): si accumula la proteina tau, come nell’Alzheimer (Proteina Tau e Taupatia);
- FTLD-TDP (l’altra metà o poco più): si deposita la proteina TDP-43.
Altre proteine, come α-sinucleina o amiloide, sono implicate solo in rari casi.
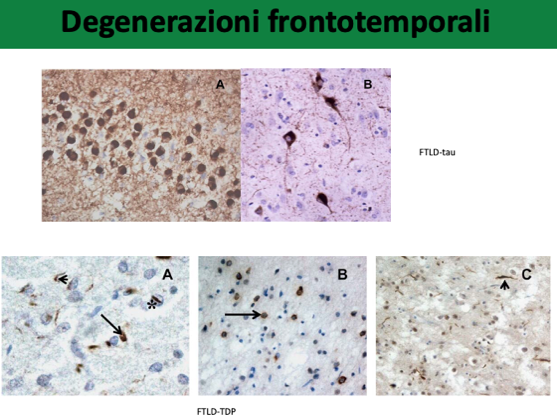
Immunoistochimica: in alto proteina tau depositata nei neuroni, in basso TDP-43 depositata nei neuroni.
Classificazione genetica
Queste demenze sono familiari più spesso dell’Alzheimer: familiarità in un quarto dei casi, trasmissione autosomica dominante con geni riconosciuti in circa il 10%. Il gene MAPT è mutato nelle forme tau; i due principali geni delle forme TDP sono GRN e C9orf72 (Genetica della Demenza Frontotemporale (MAPT, GRN, C9orf72)).
Rapporto tra livello clinico, neuropatologico e genetico
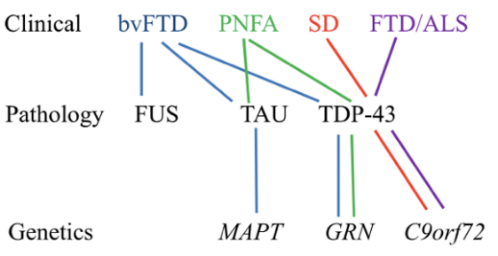
- Genetica ↔ patologia: associazione stretta. Mutazioni di MAPT danno una taupatia; mutazioni di GRN e C9orf72 una TDP-patia.
- Fenotipo clinico ↔ sottotipo neuropatologico: associazione debole. Uno stesso fenotipo può dipendere da più entità neuropatologiche e viceversa.
Tipi clinici
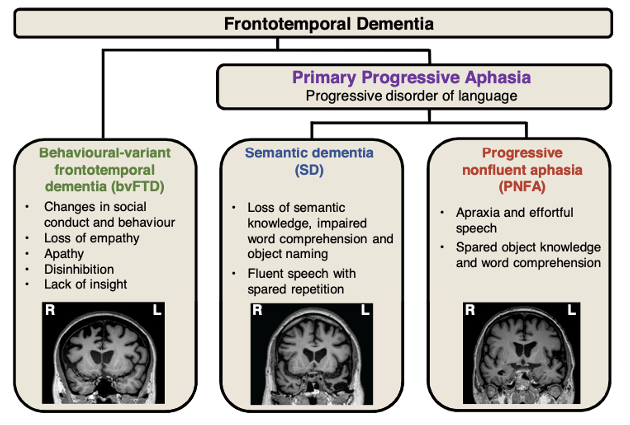
Con il termine clinico di demenza fronto-temporale si intendono:
- la variante comportamentale (bvFTD), la FTD per eccellenza e la forma più frequente (Demenza Frontotemporale Variante Comportamentale (bvFTD));
- le afasie primarie progressive (Afasie Progressive Primarie):
- variante semantica (un tempo demenza semantica);
- variante non fluente o agrammatica.
La terza variante di afasia progressiva, la logopenica, è invece una variante dell’Alzheimer.
Correlazione con la proteina:
- variante semantica → quasi sempre TDP-43;
- variante non fluente → quasi sempre taupatia;
- variante comportamentale → entrambe (tau o TDP-43).
La Paralisi Sopranucleare Progressiva rientra nelle degenerazioni lobari fronto-temporali, ma non nelle demenze fronto-temporali in senso stretto, che comprendono solo le tre varianti comportamentale, semantica e non fluente.
Spettro SLA – demenza fronto-temporale
La FTLD-TDP è imparentata con la SLA (malattia del motoneurone), caratterizzata anch’essa dall’accumulo di TDP-43 nei neuroni e nella glia.
Le due malattie possono coesistere nello stesso paziente, con prevalenza dell’una, dell’altra o con buona coesistenza di entrambe: SLA-FTD (SLA con declino cognitivo) oppure FTD con alcuni segni del motoneurone. All’interno di una famiglia, soprattutto con mutazioni di C9orf72, possono esserci casi di SLA e casi di demenza fronto-temporale.
(Integrazione da: sbobina 17) Circa il 50% dei pazienti con SLA ha disturbi cognitivo-comportamentali, e nel 10% sono soddisfatti i criteri sia di SLA sia di bvFTD; circa il 10% dei pazienti con bvFTD ha segni di sofferenza del primo e del secondo motoneurone. Quadro completo dal lato SLA in Disturbi Cognitivo-Comportamentali e Spettro SLA-FTD.
Biomarcatori
I biomarcatori non hanno oggi un ruolo diagnostico rilevante nelle FTLD, a differenza dell’Alzheimer. Un supporto alla diagnosi differenziale con l’Alzheimer viene dai Neurofilamenti (NfL); alcune forme genetiche hanno marcatori specifici.
🔗 Collegamenti
- Demenze — 📋 fa parte di
- Demenza Frontotemporale Variante Comportamentale (bvFTD) — 📋 sottotipo clinico
- Afasie Progressive Primarie — 📋 sottotipo clinico
- Genetica della Demenza Frontotemporale (MAPT, GRN, C9orf72) — ⬆️ causa (forme genetiche)
- Proteina Tau e Taupatia — 🔗 FTLD-Tau
- Paralisi Sopranucleare Progressiva — 📋 sottotipo neuropatologico
- Degenerazione Corticobasale e Sindrome Corticobasale — 🔗 taupatia correlata
- Neurofilamenti (NfL) — 🔬 biomarcatore
- Malattia di Alzheimer — 🔄 diagnosi differenziale
- Disturbi Cognitivo-Comportamentali e Spettro SLA-FTD — 🔗 stesso spettro (lato motorio)