Finasteride
Scheda-farmaco — inibitore della 5α-reduttasi, citato in Recettori Intracellulari come
strategia per abbattere lo stimolo androgenico. Il livello generale sull’asse androgenico sta in Testosterone. Dati da fonti autorevoli, aggiornati al 2026-08-04.
Classe: inibitore della 5α-reduttasi di tipo 2 (azasteroide) · ATC: G04CB01 (5 mg, prostata) · D11AX10 (1 mg, alopecia) · Nomi commerciali (IT): Proscar, Propecia, finasteride generica · PubChem CID 57363
Perché questa molecola
È il capostipite di una strategia farmacologica diversa dall’antagonismo recettoriale: invece di bloccare il recettore degli androgeni, blocca la conversione del testosterone in DHT. La conseguenza clinica è una selettività di tessuto senza selettività di recettore: si spegne l’effetto androgenico dove il DHT è il mediatore (prostata, cuoio capelluto) e si lasciano intatti muscolo, libido di base, eritropoiesi e voce, che dipendono dal testosterone diretto. È l’esempio più pulito, nel programma, di come si possa ottenere selettività agendo sull’enzima di attivazione anziché sul bersaglio finale.
Il secondo delta è la specificità di isoforma: inibisce quasi solo la 5α-reduttasi di tipo 2 (prostatica), mentre la dutasteride blocca tipo 1 e 2 — differenza che si traduce in una riduzione del DHT circolante del ~70% contro il ~95%.
Struttura
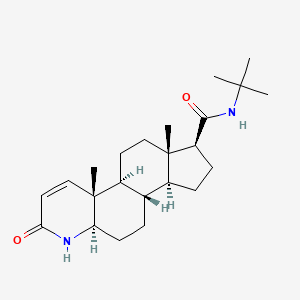 Struttura 2D della finasteride (PubChem CID 57363). Formula C₂₃H₃₆N₂O₂, PM 372,5 g/mol.
È un 4-azasteroide: un analogo strutturale del testosterone in cui un atomo di azoto sostituisce il carbonio 4. Questo la rende un substrato-mimetico che si lega all’enzima e forma con il NADP⁺ un complesso stabile — un’inibizione competitiva ma di fatto quasi irreversibile (mechanism-based).
Farmacodinamica
Catena d’azione: finasteride → inibisce la 5α-reduttasi di tipo 2 → ↓ conversione testosterone → DHT → ↓ DHT intraprostatico (~85-90%) e circolante (~70%) → involuzione della componente epiteliale prostatica → ↓ volume prostatico, ↑ flusso urinario.
flowchart TD
  A["testosterone"] -->|5α-reduttasi tipo 2| B["DHT (diidrotestosterone)"]
  B --> C["recettore androgeni AR<br/>(affinità ~5× rispetto al testosterone)"]
  C --> D["crescita epiteliale prostatica"]
  C --> E["miniaturizzazione del follicolo pilifero"]
  F["finasteride"] -->|inibisce| G["5α-reduttasi tipo 2"]
  G -.blocca.-> B
  F --> H["↓ DHT prostatico ~85-90%"]
  H --> I["↓ volume prostatico ~20-25% (in 6 mesi)"]
  I --> L["↑ flusso urinario, ↓ ritenzione acuta e chirurgia"]
  A --> M["effetti diretti PRESERVATI:<br/>muscolo, eritropoiesi, voce"]
L’inquadramento dell’asse androgenico e delle tre strategie di intervento è in Testosterone.
Farmacocinetica
- Biodisponibilità orale: ~65%, non influenzata dal cibo.
- Profarmaco: no.
- Metabolismo: epatico via CYP3A4.
- Emivita: ~6 h nell’adulto (fino a 8 h nell’anziano) → 1 somministrazione/die. L’emivita plasmatica è però irrilevante ai fini dell’effetto: la soppressione del DHT dura ben oltre, per l’inibizione quasi irreversibile dell’enzima.
- Latenza dell’effetto clinico: 6-12 mesi — l’involuzione prostatica è un processo lento. È l’informazione che più spesso manca al paziente, che sospende per “inefficacia” dopo poche settimane.
- Eliminazione: metaboliti per via fecale (~57%) e urinaria (~40%).
Posologia e monitoraggio
Orale, 1 volta/die: 5 mg nell’iperplasia prostatica benigna, 1 mg nell’alopecia androgenetica maschile. ⚠️ Effetto sul PSA: la finasteride dimezza il valore del PSA dopo 6 mesi di terapia. Nel paziente in trattamento il valore misurato va raddoppiato prima di interpretarlo, altrimenti si maschera un carcinoma prostatico. È l’errore clinico classico legato a questo farmaco.
Tossicità
Il profilo è dominato dagli effetti sessuali, dose-indipendenti e comunque presenti anche a 1 mg: calo della libido, disfunzione erettile, riduzione del volume dell’eiaculato (~3-5% dei pazienti, reversibili alla sospensione nella grande maggioranza dei casi). Meno comuni: ginecomastia e dolenzia mammaria (per lo spostamento dell’equilibrio verso l’aromatizzazione a estradiolo), rash, depressione del tono dell’umore. È discussa in letteratura una “sindrome post-finasteride” con persistenza dei sintomi sessuali e affettivi dopo la sospensione: non c’è consenso sulla sua esistenza come entità causale, ma è citata nelle schede tecniche europee ed è materia di consenso informato.
⚠️ Attenzione
- Controindicazioni: donne in età fertile e gravidanza — controindicazione assoluta.
- ⚠️ Rischio teratogeno per contatto: la finasteride causa anomalie dei genitali esterni nel feto maschio (il DHT è indispensabile per il loro sviluppo). Le compresse sono rivestite proprio per questo: una donna gravida non deve nemmeno manipolare compresse rotte o frantumate. Questa è la nota di sicurezza più importante del farmaco.
- Gruppi speciali: non indicata in età pediatrica; nessun aggiustamento nell’insufficienza renale; cautela nell’insufficienza epatica.
- Interazioni rilevanti: poche e di scarso rilievo clinico. Nessuna interazione significativa con warfarin, digossina, teofillina o antipertensivi.
- Donazione di sangue: sospesa durante la terapia e per 1 mese dopo (rischio teorico per una ricevente gravida).
Posto in terapia
Indicata nell’iperplasia prostatica benigna con prostata voluminosa (> 30-40 mL), spesso in associazione a un alfa-litico: l’alfa-litico dà sollievo sintomatico in giorni agendo sul tono muscolare, la finasteride riduce il volume in mesi — meccanismi complementari con tempi diversi (vedi Alfa-litici e Iperplasia Benigna della Prostata). Seconda indicazione: alopecia androgenetica maschile a 1 mg. In commercio in Italia, anche come generico.
🔗 Compare in
- Recettori Intracellulari — strategia per abbattere lo stimolo androgenico nel carcinoma prostatico.
- Testosterone — blocca la via di attivazione a DHT.
- Alfa-litici e Iperplasia Benigna della Prostata — associazione con gli alfa-litici.
Fonti: PubChem CID 57363 (struttura, formula, ATC G04CB01/D11AX10); EMA SmPC Proscar/Propecia e DailyMed SPL per posologia, effetto sul PSA, tossicità e avvertenza teratogena. Consultate il 2026-08-04.