Genetica della Malattia di Parkinson
Forme genetiche e sporadiche
- Componente genetica (~15% dei casi): condizione che causa o aumenta significativamente il rischio di Malattia di Parkinson. Può trattarsi di forme giovanili o familiari.
- Mendeliana vera e propria: chi ha la mutazione svilupperà prima o poi la malattia.
- Forte predisposizione: rischio molto più alto della popolazione generale (es. 20 volte).
- Forme sporadiche (~85%).
Precisazioni:
- Non tutte le forme familiari sono genetiche: possono dipendere da fattori ambientali condivisi.
- Il paziente può non sapere di parenti affetti: le forme familiari sono probabilmente sottostimate.
- Forme giovanili: esordio sotto i 40–45 anni, in genere sopra i 20. Esistono rarissime forme monogeniche mendeliane a esordio pediatrico.
Frequenza e penetranza
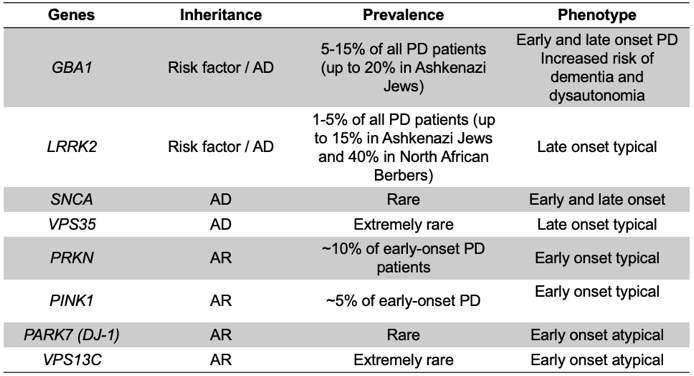
Geni principali da ricordare: GBA1, LRRK2, SNCA, PRKN.
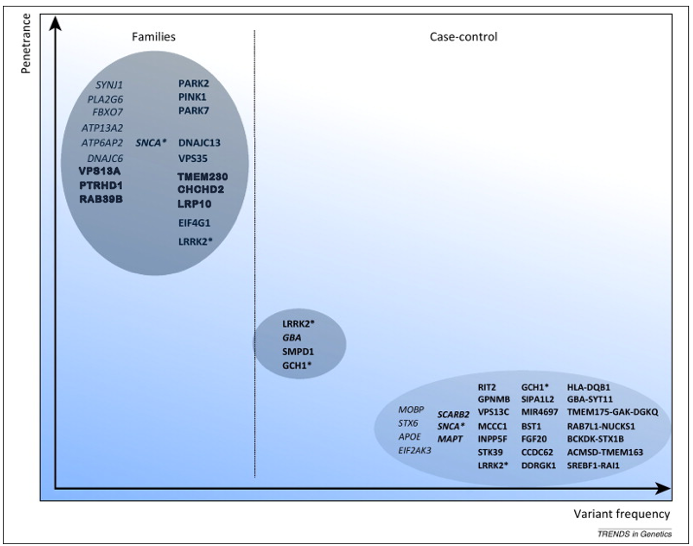
Grafico penetranza (ascisse) vs frequenza (ordinate) delle varianti:
- varianti frequenti a bassa penetranza (in basso a destra): anche con la variante la probabilità di sviluppare il Parkinson è bassa → fattori di rischio deboli;
- varianti rare ad alta penetranza;
- LRRK2 e GBA1: frequenza e penetranza intermedie.
Forme dominanti
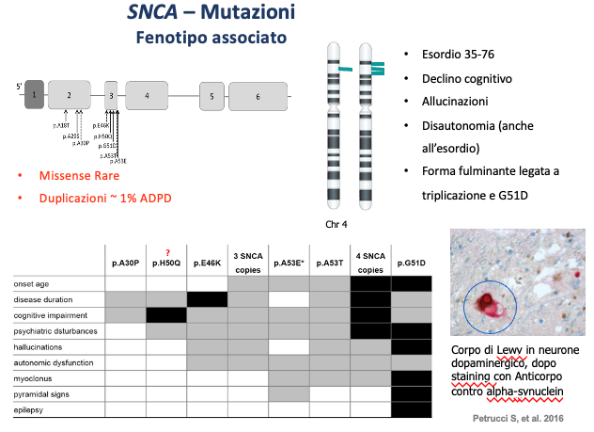
SNCA
- Codifica per l’α-sinucleina (Corpi di Lewy e α-Sinucleina). Descritto nel 1997, lo stesso anno in cui si scoprì che l’α-sinucleina è nei corpi di Lewy.
- Mutazioni rare: missenso oppure duplicazioni/triplicazioni (due o tre copie sullo stesso cromosoma più una sull’altro), che producono 3 o 4 volte la quantità normale di α-sinucleina.
- Forme rare e gravi, a esordio giovanile, con deficit cognitivi anche precoci, allucinazioni, epilessia e mioclono.
GBA1
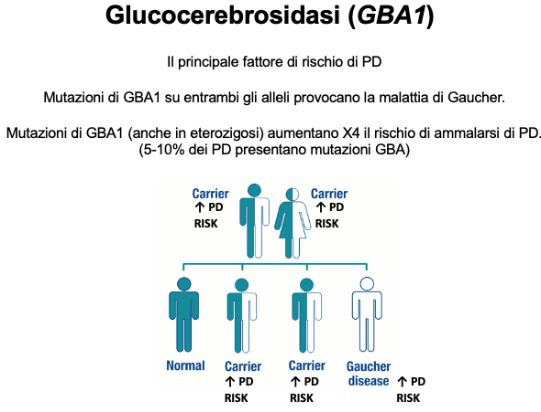
- Gene della glucocerebrosidasi; è il gene più importante, presente nel 10% dei pazienti con Parkinson.
- Negli ebrei Ashkenaziti la percentuale sale al 15–20%, perché è lo stesso gene della malattia di Gaucher, malattia da accumulo lisosomiale autosomica recessiva (con disturbi epatici, ossei ed ematologici).
- Per il rischio di Parkinson basta un solo allele mutato.
- Esordio più precoce del Parkinson comune e maggiore associazione con deterioramento cognitivo.
LRRK2
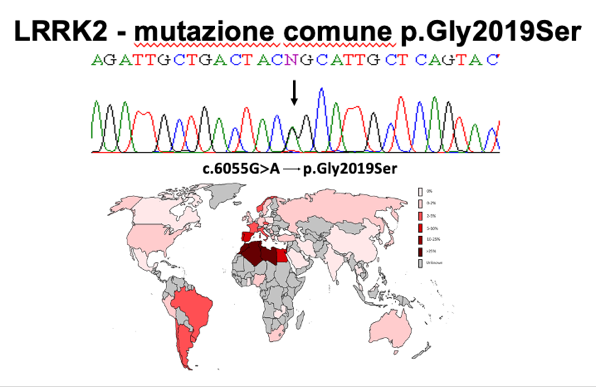
- Seconda per frequenza.
- Mutazione founder (avvenuta una sola volta), originata in Nord Africa e poi disseminata; probabilmente proteggeva da infezioni batteriche (LRRK2 è coinvolto nella risposta infiammatoria).
- Prevalenza del 5% in Italia e Francia, oltre il 25% dei casi nei paesi nordafricani.
- Causa una forma tremorigena, con buona risposta alla L-dopa per molti anni, penetranza ridotta, esordio tardivo e poco deterioramento cognitivo.
SNCA, GBA1 e LRRK2 sono forme dominanti.
Forme autosomiche recessive
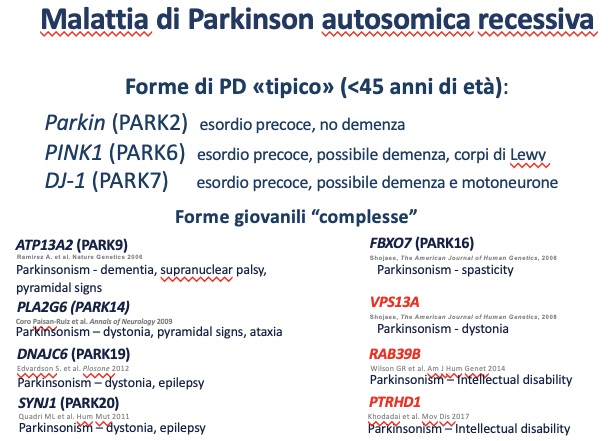
PARK2 / PRKN (parkina)
- Esordio precoce, prima dei 45 anni, anche a 20.
- In un paziente sotto i 45 anni c’è il 25–30% di probabilità di mutazione di questo gene.
- Recessiva: malattia solo con mutazione su entrambi gli alleli.
- Non associata a demenza, ma fin dall’esordio può dare distonia o disturbi psichiatrici.
Altre forme recessive rare hanno presentazioni atipiche (epilessia, spasticità).
🔗 Collegamenti
- Malattia di Parkinson — ⬆️ fattore di rischio
- Corpi di Lewy e α-Sinucleina — 🔗 SNCA
- Forme Cliniche del Parkinson (Tremorigena vs Acineto-Rigida) — 🔗 LRRK2 tremorigeno
- Decadimento Cognitivo nella Malattia di Parkinson — ⬇️ conseguenza (GBA1, SNCA)
- Parkinsonismi (Diagnosi Differenziale del Parkinson) — 🔄 distonia-parkinsonismo genetico