Malattia di Huntington
Eziologia
Malattia da espansione di triplette CAG: per meccanismi legati alla replicazione del DNA le ripetizioni possono ridursi o espandersi. Oltre una certa soglia la malattia si esprime: >40 ripetizioni, penetranza completa.
Variante di Westphal
Forma della malattia di Huntington che dà parkinsonismo, con esordio intorno ai 20 anni.
Imaging
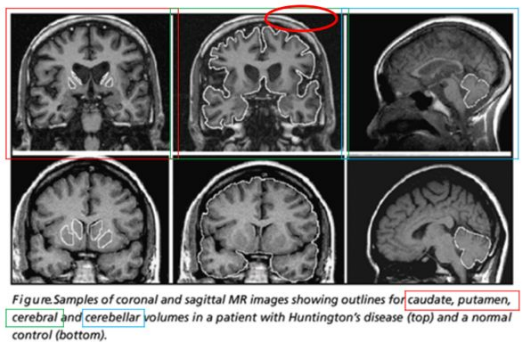
Degenerazione degli striati con il “segno della farfalla”: striato atrofico e ventricolomegalia su base atrofica (Gangli della Base (Via Diretta e Indiretta)).
Quadro clinico
- Alterazioni comportamentali: psicosi, cambiamento di personalità, depressione.
- Ipercinesia: movimenti involontari rapidi; andatura alterata con arresti, torsioni, posture bizzarre; possibile evoluzione distonica.
- Disturbi cognitivi: disturbo dell’attenzione, disturbo della memoria, demenza (deficit di programmazione e di astrazione).
(Integrazione da: sbobina 14)
Integrazioni
- Non è una demenza fronto-temporale. È una malattia neurogenetica a trasmissione autosomica dominante, da espansione di triplette CAG nel gene HTT; è una delle più note malattie da espansione di triplette.
- Rappresenta circa il 2% delle demenze; oggi si tende a non chiamarla più “corea”.
- È una patologia ipercinetica, opposta al Parkinson (ipocinetico): il disturbo del movimento è la corea, cioè movimenti involontari, irregolari e torsionali di vari segmenti corporei, descritti come “movimenti a danza”.
- Oltre al disturbo motorio: decadimento cognitivo progressivo e disturbi psichiatrici, in particolare depressione, con alta incidenza di comportamento suicidario.
🔗 Collegamenti
- Parkinsonismi (Diagnosi Differenziale del Parkinson) — 🔄 diagnosi differenziale (variante di Westphal)
- Gangli della Base (Via Diretta e Indiretta) — 🔗 degenerazione striatale
- Demenze — ⬇️ conseguenza