Atassie Spinocerebellari (SCA)
Spinal Cerebellar Ataxias.
Definizione
Gruppo di malattie ereditarie a trasmissione autosomica dominante, accomunate dalla degenerazione cerebellare, in associazione o meno ad altre alterazioni centrali o periferiche. È il gruppo principale delle atassie dominanti (vedi Atassie Ereditarie (Classificazione)).
Storia della classificazione
Negli anni ‘80, a Londra, Anita Harding propose una classificazione delle atassie autosomiche dominanti a esordio tardivo (late onset autosomal dominant ataxias), che comprendeva soprattutto le SCA e, in posizione più defilata, l’atassia episodica e l’Atrofia Dentato-Rubro-Pallido-Luysiana (DRPLA).
Prima dell’era genetica le forme venivano raggruppate su base clinica:
- Atassia cerebellare autosomica dominante di Holmes: sindrome cerebellare pura, su base degenerativa e non oncologica o di altra natura. È il gruppo più importante e comprende forme simili all’Atassia di Friedreich.
- Sindromi cerebellari con cecità progressiva da distrofia maculare dell’epitelio pigmentato retinico: atassia + ipovisus.
- Sindromi cerebellari complesse: con ipovisus, decadimento cognitivo e neuropatia periferica.
- Forme con ipoacusia neurosensoriale e mioclono.
Poco dopo è arrivata l’epoca delle scoperte genetiche. La classificazione attuale mantiene il nome SCA e numera le forme in ordine di scoperta di geni e loci; con il tempo è diventata disordinata e comprende circa un centinaio di malattie, di cui è impossibile ricordare tutte le caratteristiche.
Genetica
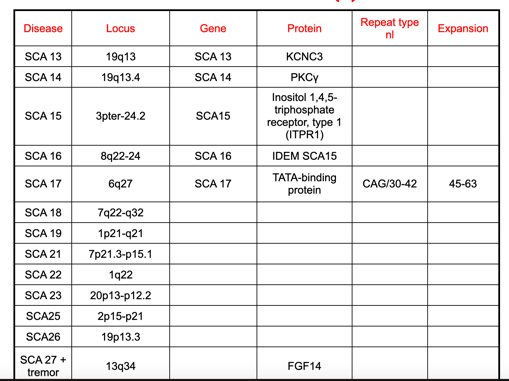
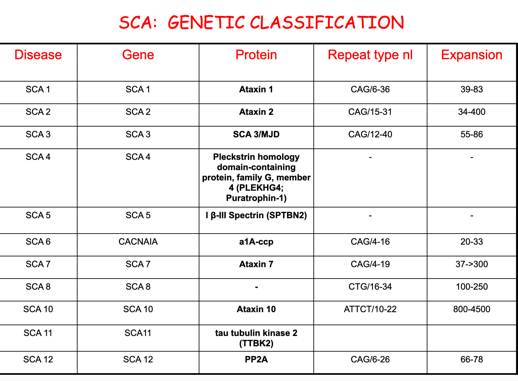
- Le forme sembrano tutte simili: degenerazioni del cervelletto dovute a espansioni di sequenze ripetute instabili, diverse o uguali, in geni diversi su cromosomi diversi.
- Le più comuni sono le espansioni CAG, codone della glutammina, che producono tratti poliglutaminici: stessa natura dell’espansione della Malattia di Huntington. Sono state le prime identificate, nelle forme poi chiamate SCA 1, 2, 3, 6 e 17.
- In seguito sono state trovate espansioni non poliglutaminiche e di dimensioni diverse (ad esempio ripetizioni di 5 nucleotidi).
- Come tutte le malattie da sequenze espanse, le SCA possono presentare anticipazione: la generazione successiva si ammala più precocemente della precedente.
Epidemiologia
Su 100 casi di SCA, circa 1 su 5 è una SCA3; seguono SCA2, SCA1 e SCA6. Queste 4 forme rappresentano metà dei casi e sono quelle per cui la diagnosi è più facile.
Neuroimaging e diagnosi differenziale
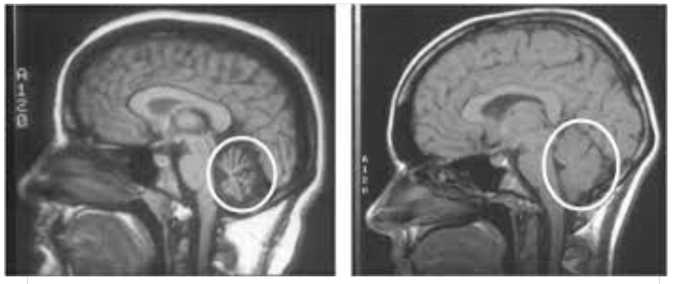
Il segno comune a tutte le forme è la degenerazione cerebellare, ben visibile in RM: assottigliamento del parenchima e aumento degli spazi liquorali, con o senza riduzione di spessore del tronco cerebrale. Quando l’atassia si associa a riduzione del tronco, la diagnosi differenziale comprende l’MSA di tipo C (atrofia multisistemica cerebellare), una sinucleinopatia con accumulo di α-sinucleina patologica negli oligodendrociti (Atrofia Multisistemica (MSA)).
Forme trattate
⚠️ Indicazioni del docente
Non ha senso descrivere tutte le SCA: il docente ne tratta solo alcune.
🔗 Collegamenti
- Atassie Ereditarie (Classificazione) — 📋 fa parte di
- SCA1 — 📋 sottotipo
- SCA2 — 📋 sottotipo
- SCA3 (Malattia di Machado-Joseph) — 📋 sottotipo
- SCA27B — 📋 sottotipo
- Atrofia Dentato-Rubro-Pallido-Luysiana (DRPLA) — 📋 forma correlata
- Malattia di Huntington — 🔗 stessa espansione CAG poliglutaminica
- Atrofia Multisistemica (MSA) — 🔄 diagnosi differenziale (MSA-C)
- Atrofia Muscolare Spino-Bulbare (Malattia di Kennedy) — 🔗 altra malattia da espansione di triplette
- Sindrome Cerebellare (Segni Clinici) — 🔬 quadro clinico