Inquadramento Clinico dei Disordini Linfoproliferativi
La diagnosi di linfoma è multidisciplinare: richiede la definizione di caratteristiche cliniche (clinico), morfologia (anatomopatologo o citologo, che nei reparti di ematologia valuta gli strisci di sangue periferico e midollare), immunofenotipo (anatomopatologo e citometrista a flusso) e caratteristiche genetiche, talvolta opzionali (anatomopatologo e biologo molecolare). Gli aspetti di laboratorio sono in Diagnosi dei Linfomi (Morfologia, Immunofenotipo, Genetica); qui le caratteristiche cliniche.
In base al decorso
- Indolente: lasciato a sé decorre per molti mesi o anni, oppure richiede un trattamento non particolarmente aggressivo; prognosi attesa nell’ordine degli anni.
- Aggressivo: va trattato perché, lasciato a sé, cresce in fretta e porta a decesso nell’ordine di mesi.
- Estremamente aggressivo: progredisce e porta a morte in tempi molto rapidi, con tempi di raddoppiamento anche di giorni. Può avere prognosi estremamente infausta oppure rispondere ottimamente alla terapia.
- Prototipo: il Linfoma di Burkitt, la neoplasia proliferante per eccellenza, equiparabile per aggressività al microcitoma polmonare, ma potenzialmente guaribile proprio perché la sua estrema capacità proliferativa lo rende sensibile alle terapie.
In base all’età d’insorgenza
- Pediatrico: infrequente, come in generale le neoplasie pediatriche. Comprende il linfoma di Hodgkin, la leucemia linfoblastica e alcuni linfomi T, tra cui il linfoma a grandi cellule anaplastiche ALK-positivo.
- Del giovane / giovane adulto: infrequente.
- Dell’adulto e dell’anziano: il più frequente, perché anche per i linfomi vale il modello della progressione di un clone che accumula nel tempo anomalie fino a un fenotipo clinico neoplastico. È un modello simile a quello delle neoplasie epiteliali (lesione pre-morfologica → displasia → neoplasia): il concetto di displasia non esiste nel capitolo ematolinfoide, ma alcuni linfomi seguono di fatto un percorso analogo.
In base al sito d’origine
- Nodale.
- Extranodale.
La distinzione è importante per decidere come trattare il paziente, ma soprattutto come inquadrarlo e diagnosticarlo.
Leucemia e linfoma
Clinicamente i disordini linfoproliferativi hanno due manifestazioni grossolane, che si sovrappongono:
- Leucemia: neoplasia “liquida” che interessa principalmente sangue periferico e midollo osseo. Il termine (dal greco leukos, bianco, ed emia, sangue) fu coniato da Rudolf Virchow alla fine dell’Ottocento per una condizione in realtà non linfoproliferativa ma mieloide, la leucemia mieloide cronica: l’esagerata produzione di granulociti neutrofili maturi conferisce al sangue, nelle fasi avanzate, un aspetto biancastro simil-purulento (vedi Neoplasie Mieloproliferative (Generalità e Leucemia Mieloide Cronica)).
- Linfoma: neoplasia linfoide che forma una massa, tipicamente linfoadenopatica o in sedi extranodali come il mediastino.
Un’altra modalità di inquadramento clinico:
- Primitivi nodali: formano ingrandimenti dei linfonodi (masse adenopatiche). È la presentazione più frequente dei linfomi B.
- Primitivi extranodali: limitati a una sede extranodale, con possibile interessamento dei linfonodi loco-regionali. Sedi più interessate: cute, mucose, milza, SNC, testicolo, osso.
Le leucemie sarebbero di fatto linfomi extranodali, ma si classificano a parte.
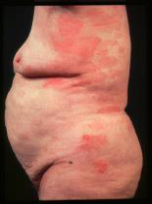
La micosi fungoide, una delle forme più comuni di linfoma T, è un linfoma primitivo extranodale cutaneo: non forma vere masse ma non ha nemmeno una fase leucemica, per cui si considera un linfoma (vedi Linfomi Cutanei a Cellule T (Micosi Fungoide e Sindrome di Sézary)). L’esempio mostra che i termini usati in clinica e nei referti non sono univoci: è meglio usare il concetto più generico di disordine linfoproliferativo.
🔗 Collegamenti
- Disordini Linfoproliferativi (Definizione e Classificazione WHO) — 📋 inquadramento generale
- Diagnosi dei Linfomi (Morfologia, Immunofenotipo, Genetica) — 🔗 gli altri pilastri della diagnosi
- Sintomatologia dei Disordini Linfoproliferativi — ⬇️ sintomi da massa e da leucemia
- Stadiazione di Ann Arbor e Revisione di Lugano — 🔗 nodale vs extranodale nella stadiazione
- Linfoma di Burkitt — 📋 prototipo del linfoma estremamente aggressivo
- Linfomi Cutanei a Cellule T (Micosi Fungoide e Sindrome di Sézary) — 📋 esempio di linfoma primitivo extranodale
- Neoplasie Mieloproliferative (Generalità e Leucemia Mieloide Cronica) — 🔗 origine del termine leucemia