Terapia della SMA
Modelli sperimentali
Sono state create linee transgeniche di topi che riproducono la malattia: manca SMN normale — nel topo il gene è unico e la sua rimozione è incompatibile con la sopravvivenza — ed è sostituito da SMN2 umano. Si riproduce così ciò che la natura fa nei bambini con SMA 1: i topi muoiono dopo 15 giorni, tempo ideale per questo tipo di ricerca.
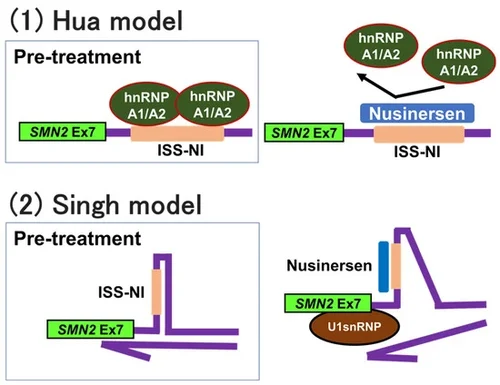 Meccanismo d’azione del nusinersen: l’oligonucleotide antisenso si lega all’ISS-N1 nell’introne 7 del pre-mRNA di SMN2, ostacolando hnRNP A1/A2 e favorendo l’inclusione dell’esone 7 (con il reclutamento di U1 snRNP al sito di splicing 5′). Fonte: Wikimedia Commons (Nishio H. et al., Int J Mol Sci 2023, CC BY 4.0).
Strategie
L’obiettivo di tutti gli approcci — molecolari, cellulari e farmacologici — è far esprimere alle cellule livelli adeguati di SMN, riportandoli vicino al normale. Due vie:
- far funzionare di più SMN2, aumentando l’inclusione dell’esone 7 (Geni SMN1 e SMN2);
- fornire il gene direttamente alle cellule con la terapia genica.
Nei modelli sperimentali questi approcci determinano un rescue pressoché totale. I risultati delle strategie che sopperiscono alla proteina SMN nei bambini affetti da SMA 1 sono stati pubblicati su New England Journal of Medicine e Lancet.
Perché conta la precocità
Il fabbisogno di SMN è massimo nel precoce periodo post-natale (Proteina SMN e Gems): per questo la diagnosi presintomatica tramite screening neonatale molecolare è decisiva — prima si somministra la terapia, prima si evita la progressione e la comparsa dei sintomi.
🔗 Collegamenti
- Atrofia Muscolare Spinale (SMA) — 💊 trattamento di
- Geni SMN1 e SMN2 — ⬆️ bersaglio molecolare
- Proteina SMN e Gems — 🔬 Gems come biomarcatore di risposta
- Screening Neonatale Molecolare (SMA) — 🔗 diagnosi precoce che rende efficace la terapia
- Sottotipi Clinici di SMA — 📋 forme trattate