Classificazione delle Miopatie (Ereditarie vs Acquisite)
Criterio
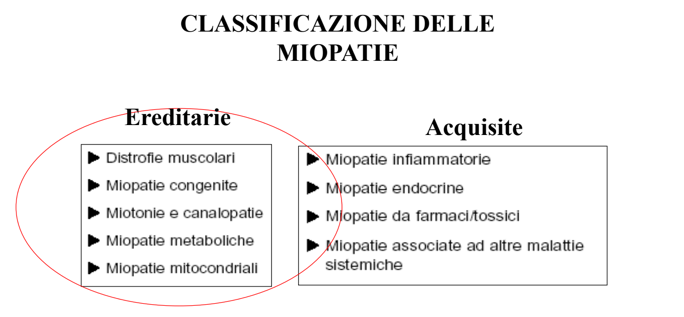
Il punto di partenza nello studio delle miopatie è la distinzione fondamentale tra forme genetiche e forme acquisite, queste ultime solitamente di tipo infiammatorio. Una caratteristica rilevante delle malattie neuromuscolari è l’importante contingente genetico come fattore causale, aspetto che le distingue dalle altre patologie neurologiche.
Il deficit tipico delle miopatie riguarda la forza; la distribuzione non è centrale (non è un deficit di lato né piramidale) ma prevalentemente prossimale, e l’andamento temporale è generalmente subacuto o cronico. Esistono tuttavia rare forme acute: le canalopatie, che causano paralisi periodiche legate ad alterazioni di potassio, calcio o sodio nel muscolo e sono trasversali a tutte le specie animali, e la Rabdomiolisi, in cui un danno muscolare massivo porta alla lisi delle cellule muscolari.
(Sezione espansa con: sbobina 25)
La classificazione più semplice distingue forme ereditarie e acquisite. L’età di insorgenza giovanile o infantile suggerisce un’eziologia genetica/ereditaria, con l’eccezione della dermatomiosite infantile e di poche forme infettive o parainfluenzali che causano una patologia infiammatoria muscolare transitoria.
Forme ereditarie
Distrofie muscolari
Forme progressive, che portano alla perdita di funzioni motorie; a livello istopatologico si associano a degenerazione fibroadiposa (vedi Fibra Muscolare - Danno e Rigenerazione).
- Distrofia Muscolare di Duchenne (DMD): assenza di distrofina.
- Distrofia Muscolare di Becker (BMD): distrofina ridotta, non assente.
- Distrofie Muscolari dei Cingoli (LGMD): distrofie dell’adulto.
- Distrofie Muscolari Congenite.
- Distrofia facio-scapolo-omerale.
- Distrofia muscolare miotonica di tipo 1 (Steinert) e di tipo 2.
(Sezione espansa con: sbobina 25)
Miopatie
Deficit più fisso, che non si modifica in modo evidente nel tempo; una progressione con l’età è possibile ma meno drammatica che nelle distrofie.
- Miopatie congenite: debolezza più o meno fissa dalla nascita o dal periodo immediatamente successivo, legata a difetti strutturali delle fibre muscolari e a proteine strutturali del muscolo (es. del sarcomero). Esempi: Central Core disease, miopatia nemalinica.
- Miopatie da canalopatie: alterazioni dei canali del K o del Cl della cellula muscolare; si manifestano con Miotonia o paralisi periodiche, spesso correlate a fattori stressanti o a variazioni degli elettroliti per alterazioni nutrizionali.
- Miopatie metaboliche: difetti enzimatici che impediscono il corretto utilizzo dei substrati energetici, legati al metabolismo del glicogeno o al metabolismo lipidico.
- Glicogenosi: difetti del metabolismo del glicogeno (malattia di Pompe, malattia di McArdle); possono dare intolleranza allo sforzo e rabdomiolisi.
- Lipidosi: difetti del metabolismo dei lipidi.
- Miopatie mitocondriali: difetti della catena respiratoria mitocondriale; più rare e difficilmente trattabili, coinvolgono organi a bassa replicazione cellulare ma alta richiesta energetica (muscolo, cervello, fegato, cuore) e sono spesso multisistemiche. Alla biopsia si osservano le ragged red fibers con la tricromica di Gomori. Esempi: MELAS, PEO (vedi Oftalmoparesi Miopatiche).
(Sezione espansa con: sbobina 25)
Forme acquisite
Non hanno mutazioni genetiche alla base.
- Miopatie infiammatorie (miositi): patologie autoimmuni sistemiche curabili — dermatomiosite, polimiosite, miosite a corpi inclusi, miosite necrotizzante — oltre alle forme indotte da cause virali o batteriche.
- Miopatie tossiche/iatrogene: da farmaci (statine, steroidi) e da alcool.
- Miopatie endocrine: distiroidismi (ipo- e ipertiroidismo) e disfunzioni surrenaliche (Cushing). In un paziente con CPK alte si controlla sempre il TSH per escludere questa forma.
- Miopatie da farmaci: soprattutto statine e terapia cronica con steroidi (effetto paradosso del cortisone, specie ad alto dosaggio).
- Miopatie associate a malattie sistemiche: autoimmunitarie o dismetaboliche.
Terapia: principio generale
Per le forme genetiche la terapia è spesso di supporto, ma stanno emergendo terapie geniche (exon skipping, vettori virali) per patologie specifiche come la SMA o la Duchenne. Per le forme acquisite (infiammatorie) la terapia immunosoppressiva tempestiva è fondamentale per recuperare la funzione muscolare ed evitare danni permanenti.
(Integrazione da: sbobina 25)
🔗 Collegamenti
- Malattie Neuromuscolari (Classificazione per Sede) — 📋 fa parte di
- Miopatie Infiammatorie (Miositi) — 📋 sottotipo (forme acquisite)
- Distrofia Muscolare Miotonica di Steinert — 📋 sottotipo
- Distrofia Muscolare di Duchenne — 📋 sottotipo
- Distrofia Muscolare di Becker — 📋 sottotipo
- Distrofie Muscolari dei Cingoli (LGMD) — 📋 sottotipo
- Distrofie Muscolari Congenite — 📋 sottotipo
- Miotonia — 🔬 segno delle canalopatie
- Rabdomiolisi — ⬇️ complicanza delle miopatie metaboliche
- Approccio al Paziente con Ipostenia Muscolare — 🔬 età d’esordio e anamnesi farmacologica