Sindromi Miasteniche Congenite (CMS)
Definizione
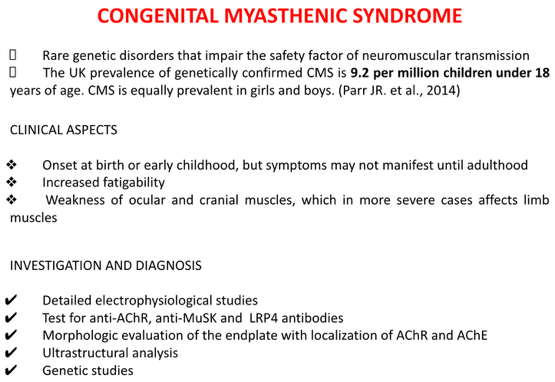
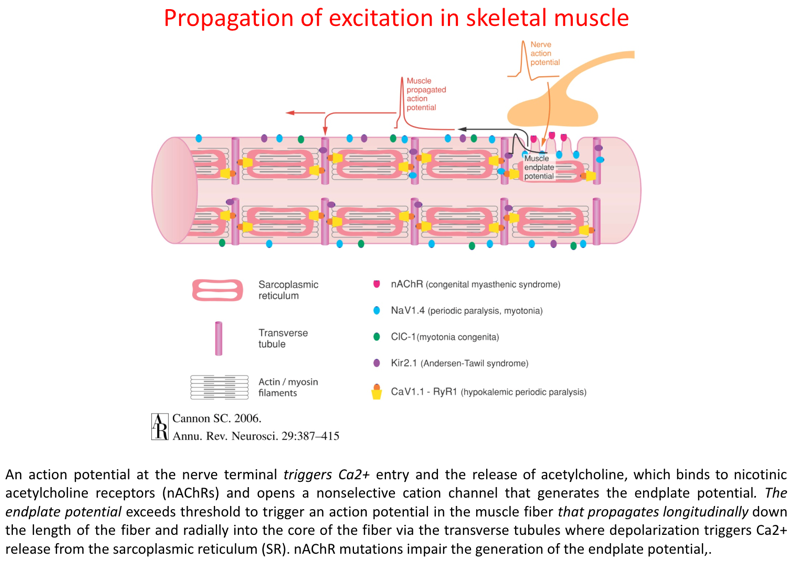
Le sindromi miasteniche congenite non sono malattie autoimmuni, ma patologie genetiche ereditarie dovute a mutazioni di geni che codificano per proteine chiave della giunzione neuromuscolare. Nella placca esiste inoltre uno sviluppo dalla forma fetale a quella adulta, e qualunque delle proteine coinvolte può essere mutata.
Esordio
Solitamente alla nascita o nella prima infanzia, ma esistono forme a esordio adulto misconosciute: sono stati diagnosticati pazienti con miastenia congenita anche a 90 anni. Davanti a una forma sieronegativa, anche in età avanzata, va sempre considerata l’ipotesi di una miastenia congenita e avviata un’adeguata indagine genetica.
Quadro clinico
Ptosi, oftalmoplegia, segni bulbari, difficoltà respiratorie, ipotonia, ritardo motorio. Sono spesso confuse con miopatie o con paralisi cerebrali; il quadro può simulare una miopatia e risultare fuorviante.
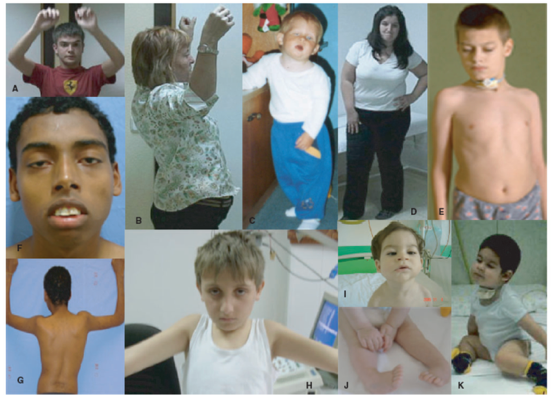
La fluttuazione è meno evidente che nelle forme acquisite.
Diagnosi
Gli anticorpi anti-AChR e anti-MuSK sono negativi. La conferma è genetica, con analisi NGS mediante pannello geni CMS; in questi casi l’analisi genetica è lo strumento decisivo.
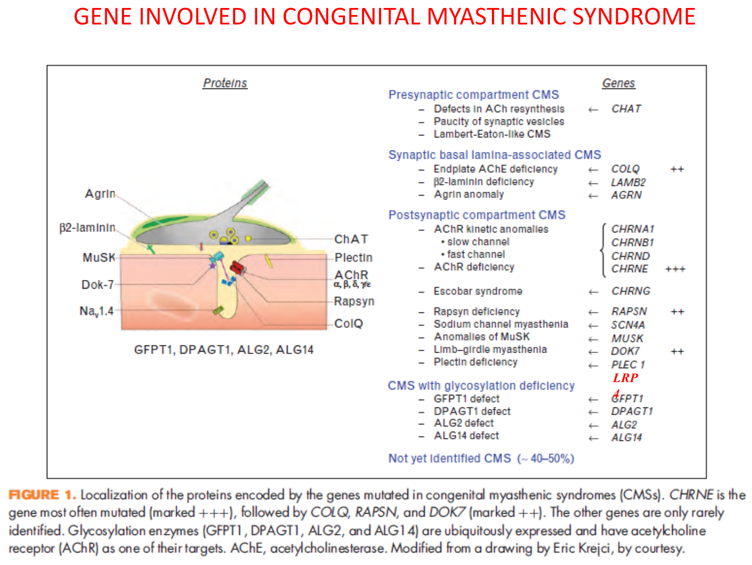
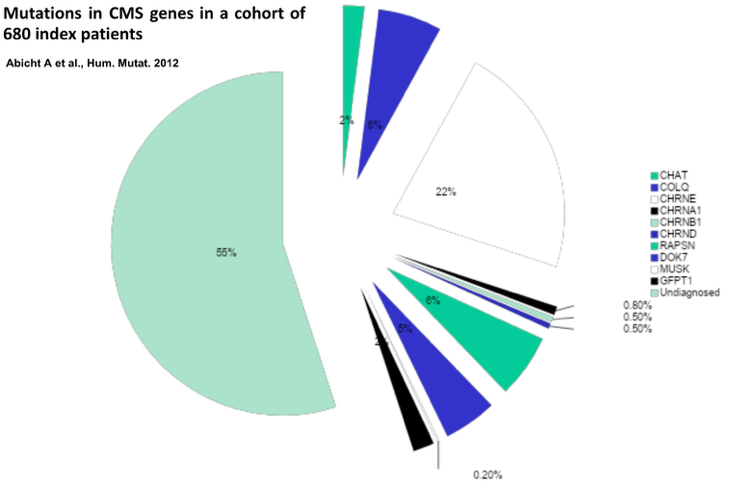
Nel diagramma è possibile vedere la frequenza delle mutazioni dei geni che determinano sindromi miasteniche congenite.
Ruolo del test elettrofisiologico
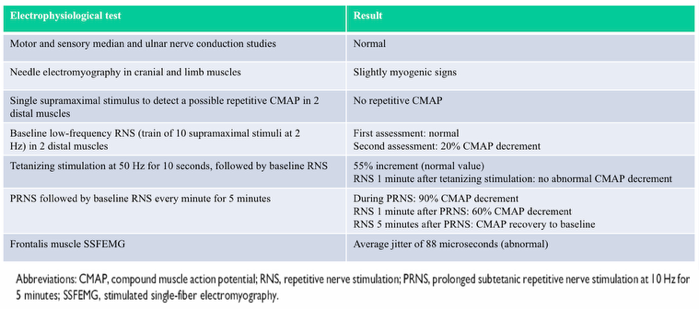
L’esame elettrofisiologico può distinguere se la problematica è presinaptica, sinaptica o postsinaptica. Questo serve perché la lettura dell’esoma restituisce molte varianti di incerto significato (VUS): la correlazione con clinica e neurofisiologia può far capire quale delle VUS è quella patogenetica, anche ai fini del counseling ai genitori (vedi Interpretazione delle Varianti (Criteri SIGU e Classificazione ACMG)).
Classificazione per sede
- Presinaptiche: es. deficit di CHAT (colina acetiltransferasi).
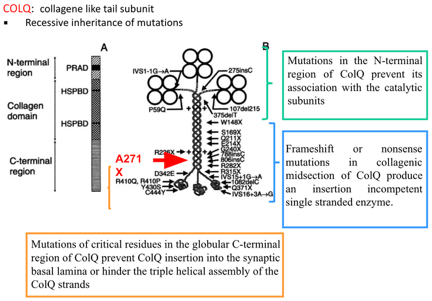
- Sinaptiche: es. deficit di COLQ (acetilcolinesterasi).
- Postsinaptiche: es. deficit del recettore AChR, RAPSN, DOK7.
Terapia
La diagnosi differenziale con le forme autoimmuni è cruciale perché le CMS non rispondono agli immunosoppressori, essendo genetiche e non autoimmuni.
- Alcune forme rispondono bene alla piridostigmina.
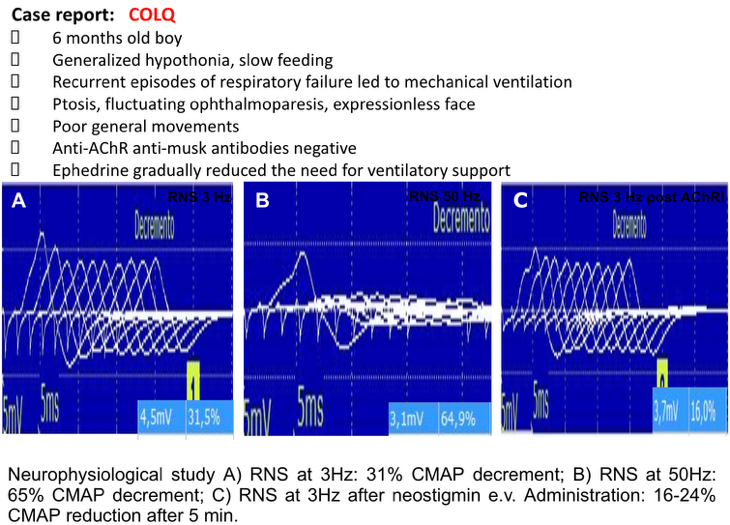
- Altre (es. deficit di COLQ o DOK7) possono peggiorare con gli anticolinesterasici: è l’effetto paradosso.
- Per queste ultime si possono usare farmaci come efedrina o salbutamolo.
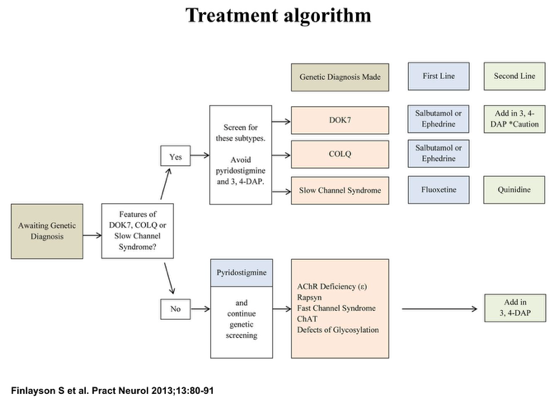
Nei difetti congeniti della placca le sostanze in grado di potenziarne la funzione sono più eterogenee rispetto alla miastenia autoimmune, dove si usano anticolinesterasici o 3,4-diaminopiridina. Le forme con effetto paradosso alla piridostigmina sono caratterizzate da specifici reperti neurofisiologici, che orientano il percorso diagnostico e l’indicazione all’analisi dell’esoma.
⚠️ Indicazioni del docente
Qualsiasi tentativo terapeutico in un bambino con sospetta miastenia congenita deve essere effettuato in un ambiente protetto, perché la modulazione della quantità di acetilcolina a livello della placca può indurre risposte imprevedibili.
Casi clinici
-
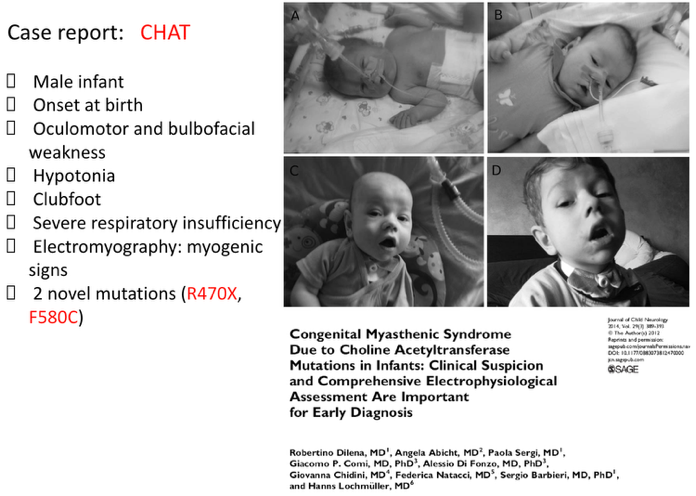
Neonato con mutazione di CHAT: esordio alla nascita, difficoltà dei muscoli oculomotori, debolezza dei muscoli bulbo-facciali, ipotonia, insufficienza respiratoria, segni miogenici all’elettromiografia. L’interessamento oculare e bulbare ha fatto sospettare una miastenia; la colina acetiltransferasi è l’enzima presente nei motoneuroni che serve a sintetizzare l’acetilcolina.
-
Bambino di 6 mesi con mutazione di COLQ: ipotonia generalizzata, difficoltà di deglutizione con episodi di insufficienza respiratoria, ptosi, oftalmoparesi e ridotta motilità spontanea. Anticorpi negativi.
-
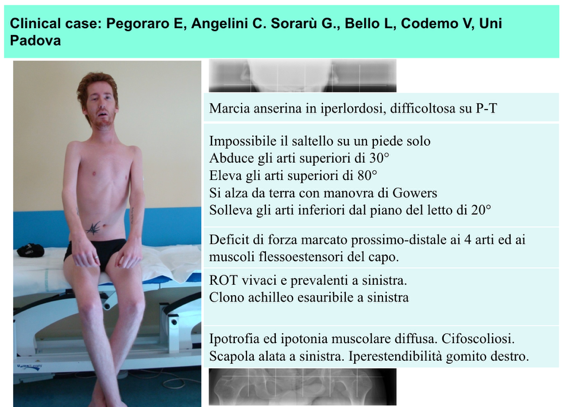
Paziente adulto inizialmente interpretato come miopatico, che aveva in realtà una forma di miastenia congenita: l’interessamento oculare indirizzava il sospetto.
🔗 Collegamenti
- Classificazione dei Disturbi della Placca Neuromuscolare — 📋 forme genetiche
- Giunzione Neuromuscolare (Struttura e Trasmissione) — ⬆️ proteine mutate
- Miastenia Gravis — 🔄 diagnosi differenziale
- Miastenia Neonatale Transitoria — 🔄 diagnosi differenziale nel neonato
- Sequenziamento di Nuova Generazione (NGS) — 🔬 diagnosi molecolare
- Ipotonia Neonatale (Floppy Infant) — 🔗 presentazione neonatale