Miastenia Gravis
Definizione
Patologia autoimmune della giunzione neuromuscolare, caratterizzata da anticorpi diretti contro i recettori dell’acetilcolina o contro proteine ad essi vicine, che causano un malfunzionamento della placca. È la forma più comune di patologia della placca ed è post-sinaptica (vedi Patogenesi della Miastenia Gravis (Anti-AChR e Anti-MuSK)).
La conseguenza clinica è una mancanza di forza con una caratteristica distintiva rispetto alle altre patologie del motoneurone o del muscolo: la fluttuazione.
Epidemiologia
- Malattia trasversale e relativamente rara: si colloca al limite della malattia rara, ma è classificata come tale perché in questo modo i pazienti sono tutelati da una legislazione dedicata.
- Prevalenza di 10+/100.000.
- Recente aumento dell’incidenza, forse dovuto a maggiore attenzione diagnostica o ad altre ragioni ignote.
- Due picchi di incidenza:
- donne tra i 20 e i 30 anni, per questioni ormonali;
- uomini oltre i 60 anni, probabilmente per il calo del testosterone con sbilanciamento verso ormoni più femminili.
Quadro clinico
Forma oculare
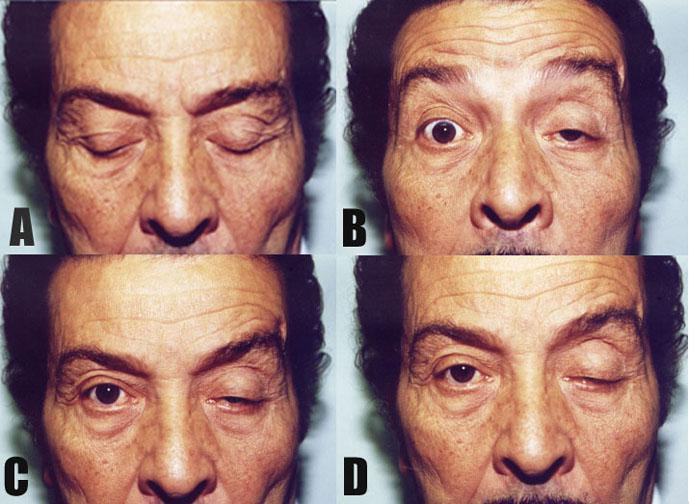
La manifestazione più frequente è quella oculare: la maggior parte delle forme esordisce così, con ptosi palpebrale e diplopia nelle varie direzioni di sguardo. Dipende dal fatto che i muscoli oculari sono muscoli rapidi, che si muovono molto e spesso, e hanno quindi bisogno di elevate quantità di acetilcolina.
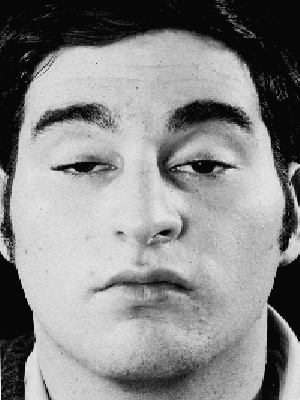
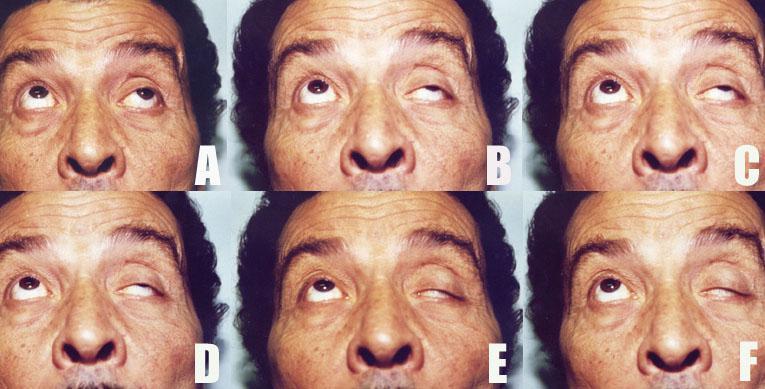
Davanti a una diplopia la sede della lesione può essere il nucleo del nervo cranico, il nervo o la giunzione. È suggestiva di miastenia la diplopia variabile nelle varie direzioni di sguardo: il paziente all’esordio riferisce di vedere doppio alla sera, che la palpebra si abbassa alla sera, che il disturbo è più evidente quando è stanco; alla visita la diplopia non è sempre nello stesso punto, mentre in una lesione di nervo cranico è sempre dallo stesso lato (con eccezioni, per esempio una pseudolocalizzazione in un punto ben preciso).
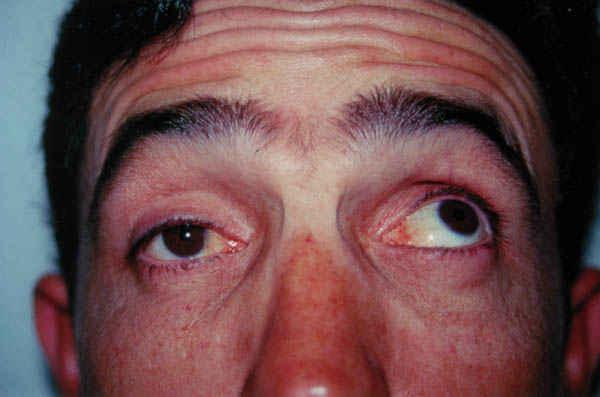
Qui si vede l’alterazione della motilità oculare del paziente che guarda nelle varie direzioni di sguardo: viene chiesto di guardare in alto a sinistra e un occhio non gira. Potrebbe trattarsi di un deficit del III nervo cranico da quel lato, ma alla visita il reperto non è fisso e cambia, e questo orienta verso la miastenia.
Forma generalizzata
La malattia può rimanere limitata alla forma oculare o generalizzarsi. Nella forma generalizzata vengono coinvolti tutti i muscoli striati, e in particolare — come nella maggior parte delle miopatie:
- muscoli prossimali (cingolo scapolare e pelvico);
- muscoli respiratori, con dispnea;
- muscoli bulbari, cioè quelli innervati dai motoneuroni contenuti nel bulbo, con compromissione soprattutto di deglutizione (disfagia) e fonazione (disfonia), e in alcuni casi della masticazione e della muscolatura del collo (testa cadente).
Il quadro clinico è quindi caratterizzato da disfagia, dispnea e disfonia.
La sintomatologia bulbare va distinta dalla sindrome pseudo-bulbare, in cui non vi è disfunzione dei motoneuroni del bulbo ma del comando del primo motoneurone su di essi (per esempio negli esiti di un ictus esteso), e che si accompagna a riso e pianto spastico e a segni di liberazione corticale.
Distribuzione del deficit
- Muscolatura oculare: ptosi e diplopia sono il sintomo d’esordio nel 40% dei casi, e la muscolatura oculare viene coinvolta nel decorso della malattia nell’85% dei casi.
- Muscolatura del volto: ipomimia (ridotta espressività del volto).
- Altri distretti: frequenti disfonia, disfagia e dispnea.
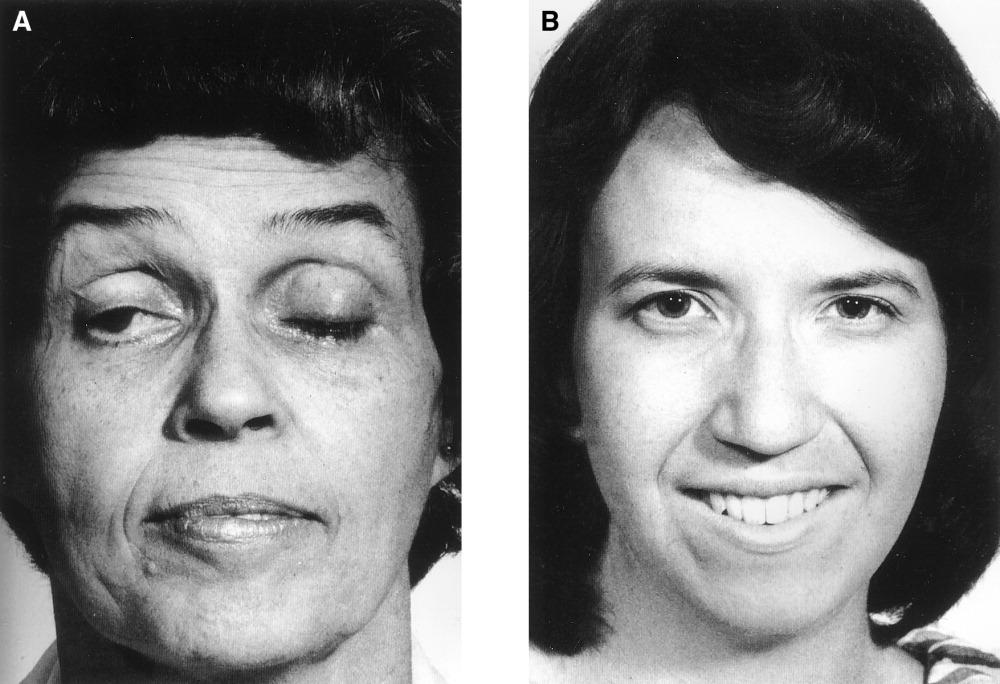
Questa signora è fotografata in età giovanile prima della diagnosi, con occhi aperti e viso espressivo; dopo la diagnosi sono evidenti il deficit di motilità del volto e una ptosi.
I riflessi osteotendinei sono normali o leggermente ridotti, per la ridotta trasmissione dal motoneurone al muscolo; la stimolazione cutanea plantare è normale.
Classificazione e decorso
La forma generalizzata si classifica in lieve, moderata o grave; è definita grave soprattutto quando c’è un impatto clinico significativo con presenza di sintomi bulbari.
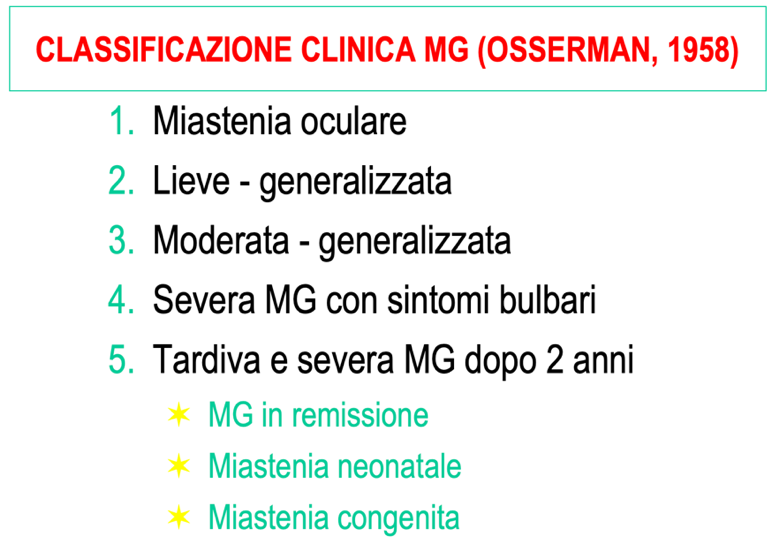
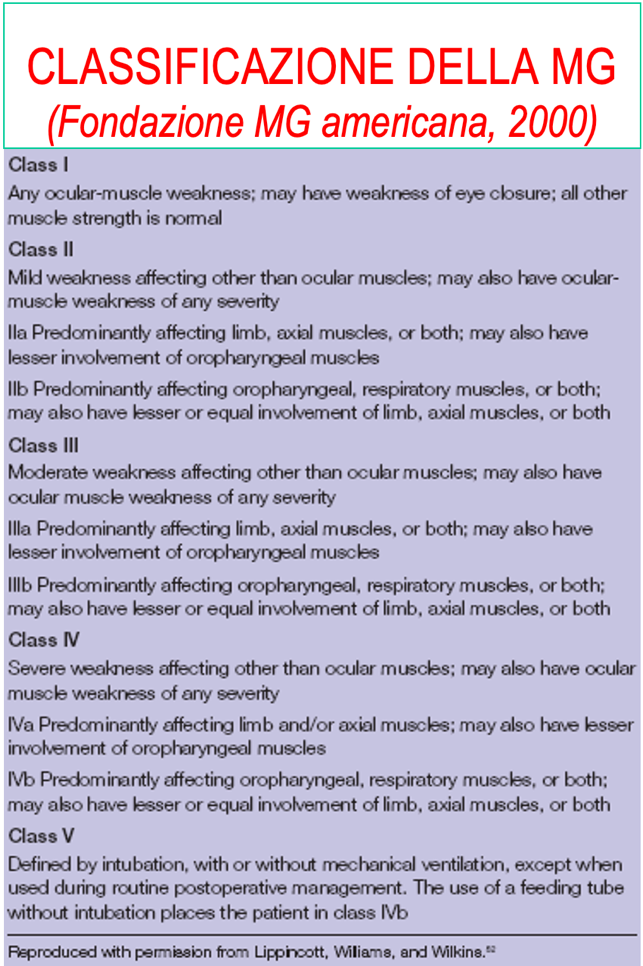
Esistono diverse classificazioni: quella storica di Osserman è stata successivamente modificata; la classificazione della Fondazione MG americana del 2000 si basa su gravità e distribuzione della debolezza muscolare.
La storia naturale è quella di un deficit muscolare fluttuante, sia nell’arco della giornata sia nel corso delle settimane, con periodi di remissione alternati a fasi di malattia attiva e crisi miasteniche, scatenate per esempio da infezioni o stress. Storicamente, in assenza delle terapie attuali, la malattia era definita “gravis” per la debolezza muscolare severa che comportava un rischio elevato di exitus; oggi, pur esistendo ancora forme acute rischiose, è più gestibile.
In alcuni casi si verifica una remissione spontanea: nelle forme oculari lievi il paziente può restare in una condizione borderline, con periodi di diplopia alternati a fasi di visione normale. L’andamento dipende in larga misura dalla reattività del sistema immunitario, come in altre malattie autoimmuni (lupus eritematoso sistemico, artrite reumatoide), con fluttuazioni spontanee tra peggioramento e miglioramento. La terapia resta fondamentale per ridurre al minimo l’attività residua di malattia.
Associazione con altre malattie autoimmuni
Ipertiroidismo 3%, artrite reumatoide 2%, LES 1%, polimiosite 0,5%.
⚠️ Indicazioni del docente
Le classificazioni non vanno conosciute nel dettaglio: serve solo il principio su cui si basano.
🔗 Collegamenti
- Patogenesi della Miastenia Gravis (Anti-AChR e Anti-MuSK) — ⬆️ meccanismo
- Timo e Autoimmunità nella Miastenia Gravis — ⬆️ eziopatogenesi
- Iter Diagnostico della Miastenia Gravis — 🔬 diagnosi
- Diagnosi Differenziale della Miastenia Gravis — 🔄 diagnosi differenziale
- Crisi Miastenica — ⬇️ complicanza
- Esauribilità e Fluttuazione nei Disturbi della Placca — 🔬 segno cardine
- Inibitori dell’Acetilcolinesterasi (Piridostigmina) — 💊 terapia sintomatica
- Sindrome Miastenica di Lambert-Eaton (LEMS) — 🔄 forma presinaptica