Leucemia Linfatica Cronica e Linfoma a Piccoli Linfociti (CLL-SLL)
Neoplasia indolente e monoclonale dei linfociti B. Rappresenta un gruppo cospicuo di disordini linfoproliferativi B di piccoli linfociti a basso grado di malignità citologica, ed è la fase finale di uno spettro di proliferazione clonale di piccoli linfociti.
Epidemiologia
- Tipica dell’adulto, età mediana 65 anni.
- È la leucemia più comune dell’adulto nei paesi occidentali; rappresenta il 6,7% dei linfomi non Hodgkin (a seconda dei gruppi di ricerca è considerata tra i LNH o come entità a parte).
- Il termine “leucemia” può essere deviante: indica la fase circolante di una neoplasia dei linfociti B maturi. Sarebbe più corretto parlare di neoplasia linfoide B matura a presentazione leucemica.
- L’incidenza reale è difficile da stimare, perché la malattia viene riconosciuta in caso di franca linfocitosi.
Lesione precursore: linfocitosi B monoclonale
Una quota elevata di pazienti sviluppa la malattia da uno stato preneoplastico (neoplasia in situ) di linfocitosi B monoclonale: linfocitosi documentabile come monoclonale (riarrangiamento monoclonale), con fenotipo CLL ma a livelli non diagnostici (< 5000 cellule/µL). Oltre i 70 anni si stima che il 10% della popolazione abbia questo stato; solo una piccola quota evolve in CLL. È paragonabile per impatto e frequenza alla MGUS.
Caratteristiche cliniche
- Nella maggioranza dei casi coinvolge sangue periferico e midollo osseo (forma leucemica), ma può interessare linfonodi, fegato e milza (forma linfomatosa); in genere queste strutture sono interessate lievemente e solo raramente si formano lesioni da linfoma. Da qui la doppia definizione leucemia linfatica cronica / linfoma a piccoli linfociti.
- La maggioranza dei pazienti è asintomatica all’esordio; con la progressione compaiono sintomi B (stanchezza, febbre, dimagrimento), anemia emolitica, infezioni e raramente splenomegalia, linfoadenopatia o infiltrati extranodali.
Morfologia
Linfociti B di piccole dimensioni, simili ai linfociti circolanti, che infiltrano i tessuti in modo abbastanza diffuso, senza pattern particolare: la CLL origina da linfociti B circolanti che non passano dal centro germinativo. Talvolta si organizzano in piccoli aggregati detti centri di proliferazione, dove le cellule proliferano acquisendo una morfologia leggermente blastica (maggiori dimensioni).
Immunofenotipo
- Fenotipo B: CD20+ (bassa espressione), CD79a+, PAX5+.
- CD5+ (marcatore T espresso anche da alcuni linfomi B: mantellare e CLL), CD23+.
- Ciclina D1−: se positiva, sospettare un linfoma mantellare.
- BCL6− e CD10− (marcatori del centro germinativo).
Alterazioni genetiche
La biologia non è univoca: diverse anomalie ricorrenti con diverso impatto clinico.
- Alterazioni citogenetiche:
- del17p: la più significativa; locus di TP53, che può a sua volta mutare, con impatto rilevante sulla biologia della cellula;
- del13q14.3 (miR-16-1, miR-15a);
- trisomia 12;
- del11q22-23 (ATM, BIRC3).
- Mutazioni: NOTCH1, SF3B1, TP53, BIRC3, POT1, MYD88.
- Stato mutazionale dei geni delle immunoglobuline (analogo alle varianti del linfoma mantellare):
- CLL non ipermutate (la maggioranza): da cellule B naïve non entrate nel centro germinativo, senza ipermutazione somatica → prognosi più sfavorevole, maggiore tendenza alla progressione;
- CLL con ipermutazione somatica (pochi casi) → prognosi migliore, caratteristiche più indolenti (probabilmente per maggiore capacità differenziativa).
- L’acquisizione di un cariotipo complesso predice prognosi sfavorevole.
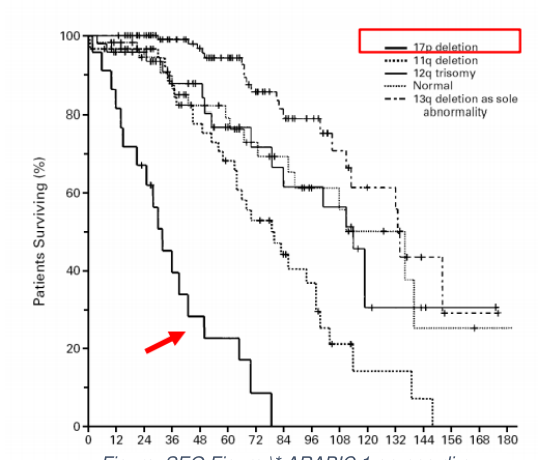
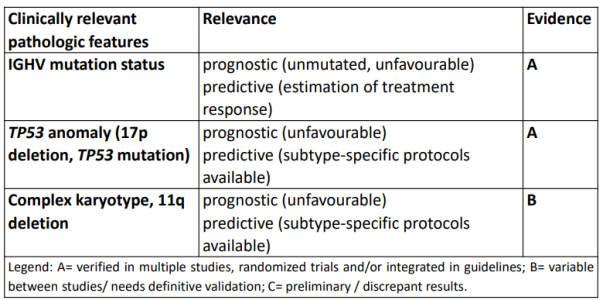
⚠️ Nella sbobina la didascalia di una figura (troncata) sembra attribuire ai pazienti con del17p una prognosi “estremamente favorevole”, in contraddizione con il testo: vale quanto riportato sopra (del17p = alterazione più significativa, a impatto sfavorevole).
Progressione
Da CLL cronico-indolente a forme aggressive per acquisizione di mutazioni (es. p53): Sindrome di Richter.
Ruolo dell’anatomopatologo
Nella pratica la diagnosi di CLL la fanno l’ematologo e il citometrista: analisi citogenetica e molecolare dei linfociti circolanti o dell’aspirato midollare sono sufficienti. Se la malattia non è aggressiva e non serve valutare il midollo, l’anatomopatologo non è coinvolto; interviene in casi incidentali, dubbi o per escludere la trasformazione in forme aggressive.
🔗 Collegamenti
- Ontogenesi dei Linfociti B e Origine dei Linfomi — 📋 B naïve circolante / B memoria
- Sindrome di Richter — ➡️ trasformazione aggressiva
- Linfoma Mantellare — 🔄 diagnosi differenziale (CD5+, ciclina D1)
- Linfomi B (Classificazione WHO e Frequenza) — 📋 fa parte dei linfomi B maturi
- MGUS e Work-up della Componente Monoclonale — 🔗 lesione precursore analoga
- Citofluorimetria a Flusso — 🔬 diagnosi su sangue periferico
- Diagnosi dei Linfomi (Morfologia, Immunofenotipo, Genetica) — 📋 prototipo del linfoma a piccole cellule