Linfoma Mantellare
La zona mantellare del follicolo ospita i linfociti B maturi naïve, che non hanno ancora incontrato l’antigene e non hanno quindi specificità antigenica (vedi Follicolo Linfoide Secondario). Il linfoma mantellare, identificato per la prima volta da Karl Lennert, origina da linfociti in questo stadio differenziativo.
Caratteristiche cliniche
- Raro: incidenza 0,5/100.000 persone/anno, 3-5% dei linfomi non Hodgkin.
- Tipico dell’adulto, più comune nel sesso maschile.
- Se clinicamente rilevante è una malattia aggressiva, tipicamente nodale, con progressione sistemica abbastanza precoce.
- È costituito da piccoli linfociti che ricordano molto i linfociti B maturi: storicamente è inquadrato tra i “linfomi a basso grado di malignità citologica”, ma clinicamente e biologicamente è una malattia aggressiva.
Patogenesi: t(11;14) e ciclina D1
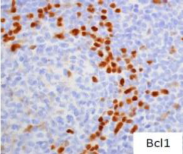
Sezione colorata con anticorpo anti-ciclina D1 (nome alternativo BCL1). In un linfonodo normale la positività è attesa solo in poche cellule; qui molte cellule positive si dispongono nella zona mantellare attorno al centro germinativo. È un quadro incidentale di neoplasia mantellare in situ.
- Queste cellule hanno verosimilmente la traslocazione t(11;14), acquisita dal precursore linfoide durante la VDJ recombination.
- La traslocazione appaia il gene della ciclina D1/BCL1 (pro-oncogenico perché pro-proliferativo) alla catena pesante delle Ig (IGH), causando iper-trascrizione della ciclina D1.
- I linfociti acquisiscono l’anomalia nel midollo, circolano e si collocano nel mantello, dove possono sviluppare il fenotipo neoplastico.
- Alla base c’è quindi una disregolazione precoce del ciclo cellulare. Su questa anomalia possono instaurarsi riarrangiamenti e splicing alternativi di p16 e p14, ma soprattutto delezioni e/o mutazioni del pathway di p53, che ne inibiscono la capacità di riparare il danno al DNA: la cellula acquisisce ulteriore complessità genetica e maggiore sopravvivenza al danno, con progressione clinica di malattia.
SOX11
- Fattore trascrizionale neuronale, coinvolto nella differenziazione cellulare nei tessuti normali e nei tumori solidi; non gli si riconosce un ruolo nella linfopoiesi, ma è un marcatore diagnostico in alcuni linfomi non Hodgkin.
- Espressione regolata epigeneticamente; espresso in modo aberrante nella maggior parte dei linfomi mantellari, sia ciclina D1+ sia ciclina D1−. Nessun altro linfoma B maturo lo esprime, ad eccezione del Linfoma di Burkitt.
- Nel linfoma mantellare regola l’espressione di PAX5, favorendo il blocco maturativo al livello del linfocita naïve. In assenza di SOX11 il blocco manca e la cellula può maturare verso la forma iper-mutata, alla base delle varianti cliniche.
Varianti clinico-patologiche
- Nodale (classica): la più frequente. SOX11 aberrante, linfociti naïve con IgHV non mutate (non hanno avuto contatto con l’antigene né ipermutazione somatica). Si presenta in stadio avanzato III-IV, decorso aggressivo; il paziente risponde spesso bene alla terapia ma tende a recidivare.
- Non nodale / leucemica: infrequente. Più spesso fase leucemica con lieve linfocitosi e splenomegalia; decorso indolente. SOX11 negativo, origine da linfociti con IgHV mutate (sottoposti a ipermutazione somatica).
- In situ: riscontro incidentale.
🔗 Collegamenti
- Follicolo Linfoide Secondario — ⬆️ origine dalla zona mantellare
- Ontogenesi dei Linfociti B e Origine dei Linfomi — 📋 stadio del B naïve
- Linfomagenesi (VDJ, Ipermutazione Somatica, Class Switch) — ⬆️ t(11;14) acquisita nella VDJ
- Leucemia Linfatica Cronica e Linfoma a Piccoli Linfociti (CLL-SLL) — 🔄 entrambi CD5+; stato IgHV con significato analogo
- Linfoma Follicolare — 🔄 linfoma B da piccole cellule, BCL2 anziché ciclina D1
- Linfoma di Burkitt — 🔗 unico altro linfoma B maturo SOX11+
- Linfomi B ad Alto Grado Double Hit e Triple Hit — 🔄 varianti blastoidi da escludere