Sindrome di Lynch
La sindrome non poliposica del carcinoma colonrettale ereditario (HNPCC) o sindrome di Lynch non si sviluppa da un polipo preesistente (lesioni non poliposiche). Malattia autosomica dominante a penetranza incompleta, responsabile di < 5% dei CRC. Età media alla diagnosi 44 anni.
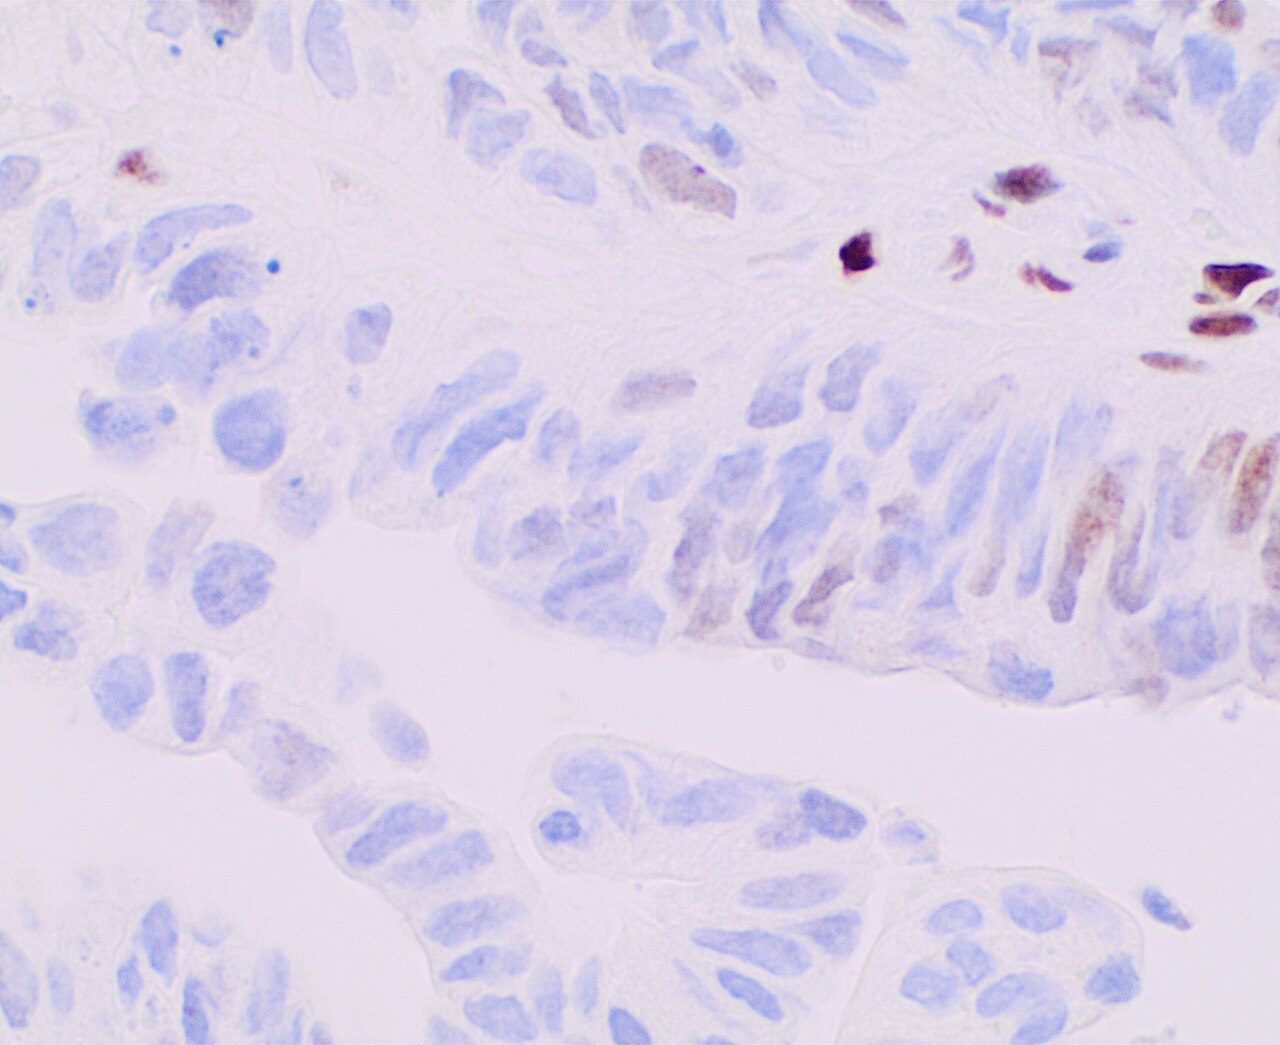 Immunoistochimica per MSH6 (proteina del mismatch repair) con espressione indeterminata (positività nucleare >0% ma <10%) in un adenocarcinoma del colon. Fonte: Wikimedia Commons (Mikael Häggström , M.D. Author info - Reusing images - Confl, CC0).
Patogenesi
Mutazioni ereditarie nei geni del mismatch repair (MMR), che riparano i mismatch di singola elica durante la replicazione: MSH2, MSH6, MLH1, PMS2. Agiscono in coppia (MLH1–PMS2, MSH2–MSH6); MLH1 è il più frequentemente mutato. La riparazione difettosa porta ad accumulo rapido di mutazioni, soprattutto nei microsatelliti → instabilità dei microsatelliti.
Criteri diagnostici
- Criteri di Amsterdam (storici, troppo restrittivi → mancano casi per la penetranza incompleta): ≥ 3 parenti con CRC (uno di primo grado rispetto agli altri due), due generazioni interessate, insorgenza < 50 anni.
- Criteri di Bethesda modificati (più ampi): un paziente con 2 carcinomi HNPCC; oppure un parente di primo grado con cancro HNPCC < 50 anni o adenoma < 40 anni.
Forme
- Lynch tipo 1: caso isolato di CRC.
- Lynch tipo 2: CRC + carcinomi extra-intestinali (sincroni/metacroni): endometrio, ovaio, pancreas, stomaco, tenue, vie biliari, encefalo, urotelio. Non associato al carcinoma polmonare (raramente MSI, legato al fumo).
Caratteristiche diagnostiche
- Prevalenza di carcinomi nel colon destro;
- assenza in superficie della componente adenomatosa associata al carcinoma;
- istologia: spesso adenocarcinoma cribriforme con necrosi centrale, cellule ad anello con castone, neoplasie altamente necrotiche e scarsamente differenziate.
Identificazione dell’instabilità dei microsatelliti
- Immunoistochimica: dimostra la carenza/assenza degli enzimi MMR (MSH2, MLH1, MSH6, PMS2). Distinguere:
- mutazione sporadica → enzimi assenti solo nelle cellule tumorali;
- mutazione funzionale/ereditaria → enzimi assenti anche nelle cellule normali.
- Test di sequenziamento: alterazioni di sequenza ai microsatelliti.
Rischio
CRC nel 75% a 65 anni. Rischio di cancro metacrono a 15 anni: il più frequente è il carcinoma dell’endometrio (40%); più raro l’ovarico (9%), di solito tipo 1 (meno aggressivo dei sierosi di alto grado BRCA1/2).
(Integrazione da: sbobina 8)
Rischio ginecologico per gene coinvolto
Il rischio di carcinoma dell’endometrio non è uguale per tutti i geni MMR: è massimo quando è coinvolto MSH6, associato a carcinoma endometriale nel 60–70% dei casi, mentre con MSH2, MLH1 e PMS2 il rischio è più basso. Si ritrovano sia carcinomi di tipo I (meno frequenti ma possibili) sia di tipo II (più frequenti).
Nella sindrome di Lynch il rischio di carcinoma dell’endometrio è indipendente da obesità, diabete, estrogeni esogeni e sindrome dell’ovaio policistico: è intrinseco al danno genetico, esattamente come accade nel grosso intestino.
I tumori ovarici della sindrome di Lynch, che rientrano nella forma di tipo 2 in associazione al carcinoma del colon-retto, sono meno aggressivi rispetto ai carcinomi sierosi di alto grado BRCA-associati.
🔗 Collegamenti
- Instabilità dei Microsatelliti (MSI) — 🔗 meccanismo molecolare
- Sindrome di Muir-Torre — 📋 variante di HNPCC
- Adenomi Non Polipoidi (Piatto e Depresso) — 🔗 adenoma piatto HG frequente
- Carcinoma del Colon-Retto — ⬇️ neoplasia associata
- Immunoistochimica — 🔬 enzimi MMR
- Carcinoma dell’Endometrio (Tipo I e Tipo II) — ⬇️ neoplasia associata (MSH6)
- Tumori Primari dell’Ovaio (Classificazione ed Epidemiologia) — ⬇️ forme ereditarie