Mirtazapina
Scheda-farmaco — singola molecola della classe Bloccanti Recettoriali Antidepressivi (SARI, NASSA, Agomelatina).
Il meccanismo di classe sta nella nota madre: qui trovi ciò che distingue questa molecola. Dati da fonti autorevoli, aggiornati al 2026-08-19.
Classe: NASSA — Noradrenergic and Specific Serotonergic Antidepressant: antagonista α2 presinaptico + antagonista 5-HT2 e 5-HT3 · ATC: N06AX11 · Nomi commerciali (IT): Remeron, Mirtazapina EG/Teva/Sandoz · PubChem CID 4205
Perché questa molecola
È il capostipite dei NASSA e l’antidepressivo che non blocca alcun trasportatore: aumenta le monoammine “togliendo il freno” invece di impedirne il riassorbimento. Il meccanismo — blocco dell’autorecettore α2 presinaptico, che normalmente inibisce il rilascio — è quello descritto nella nota madre; qui contano le tre conseguenze cliniche che ne fanno la molecola più diversa del repertorio.
- Il suo profilo di effetti collaterali è l’inverso di quello degli SSRI. Non dà nausea (blocca il 5-HT3) e non dà disfunzione sessuale (blocca il 5-HT2): è per questo che la si sceglie in switch quando un SSRI è efficace ma intollerabile su quei due fronti, o in add-on nella depressione resistente.
- La sedazione e l’appetito non sono effetti collaterali: sono l’indicazione. Il potentissimo blocco H1 rende la mirtazapina il farmaco del depresso insonne, inappetente e dimagrito — l’anziano, il paziente oncologico. Un unico farmaco copre umore, sonno e nutrizione.
- ⚠️ Il paradosso della dose. La mirtazapina seda di più a 15 mg che a 45 mg. A dose bassa domina il blocco H1; salendo, l’aumento del tono noradrenergico (α2) controbilancia l’istaminergico e il paziente è meno sedato. È il contrario dell’intuizione “più dose = più sonnolenza”, e va detto al paziente che chiede di ridurre la dose perché “dorme troppo”.
Struttura
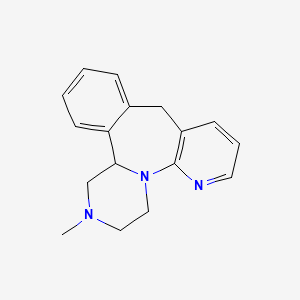 Struttura 2D della mirtazapina (PubChem CID 4205). Formula C₁₇H₁₉N₃, PM 265,35 g/mol.
Struttura tetraciclica (piperazino-azepinica): è l’analogo aza della mianserina, da cui deriva. Il quarto anello e la geometria rigida sono ciò che le fa perdere l’affinità per i trasportatori — che i triciclici hanno — e le lascia solo quella per i recettori. In commercio come racemo: l’enantiomero S è responsabile del blocco α2 e 5-HT2, l’R del blocco 5-HT3.
Farmacodinamica
Catena d’azione: mirtazapina → blocco degli α2 (autorecettori sul neurone noradrenergico ed eterorecettori sul neurone serotoninergico) → ↑ rilascio di noradrenalina e serotonina → la serotonina liberata trova bloccati 5-HT2 e 5-HT3 → agisce solo sui 5-HT1 → effetto terapeutico senza gli effetti collaterali serotoninergici.
flowchart TD
  A["mirtazapina"] --> B["blocco AUTOrecettore α2<br/>(neurone noradrenergico)"]
  A --> C["blocco ETEROrecettore α2<br/>(terminale serotoninergico)"]
  B --> D["↑ rilascio di noradrenalina"]
  D --> C
  C --> E["↑ rilascio di serotonina"]
  A --> F["blocco 5-HT2A / 5-HT2C"]
  A --> G["blocco 5-HT3"]
  A --> H["potente blocco H1"]
  E --> I["la serotonina agisce SOLO sui 5-HT1"]
  I --> J["EFFETTO ANTIDEPRESSIVO"]
  F --> K["niente insonnia né disfunzione sessuale<br/>+ ↑ appetito, effetto ansiolitico"]
  G --> L["niente nausea né disturbi GI"]
  H --> M["SEDAZIONE e ↑ APPETITO<br/>(massime a dose BASSA)"]
  D -.->|a dosi alte controbilancia H1| M
Il ruolo degli auto- ed eterorecettori α2 è sviluppato in Autorecettori ed Eterocettori del SNA.
Farmacocinetica
- Biodisponibilità orale: ~50% (esteso primo passaggio); il cibo non è rilevante. Esiste una formulazione orodispersibile, utile nel paziente che non deglutisce.
- Legame proteico: ~85%.
- Metabolismo: epatico, CYP2D6 e CYP1A2 (idrossilazione) e CYP3A4 (demetilazione); il metabolita demetilato è debolmente attivo.
- Emivita: 20-40 h → monosomministrazione serale. Più lunga nella donna e nell’anziano.
- Eliminazione: renale e fecale. Ridurre nell’insufficienza renale o epatica (clearance ridotta del 30-50%).
Posologia e monitoraggio
Orale, 15 mg la sera prima di coricarsi; si sale a 30-45 mg/die dopo 1-2 settimane in base alla risposta. Dose massima 45 mg/die.
Se il paziente lamenta sonnolenza diurna, la mossa controintuitiva ma corretta è salire di dose, non scendere (vedi il paradosso sopra).
Da monitorare: peso (aumenta quasi sempre) e profilo metabolico — glicemia, trigliceridi, colesterolo; emocromo in caso di febbre, faringite, stomatite o altri segni di infezione (⚠️ agranulocitosi); transaminasi; ideazione suicidaria nelle prime settimane. Non sospendere bruscamente: scalare in 2-4 settimane.
Tossicità
- Sonnolenza e sedazione (>50% dei pazienti): l’effetto dominante, soprattutto all’inizio e a dosi basse.
- ⚠️ Aumento dell’appetito e del peso, spesso rilevante (diversi kg): è il principale motivo di sospensione nel paziente normopeso.
- Dislipidemia (↑ colesterolo e trigliceridi), ↑ glicemia.
- Secchezza delle fauci, stipsi, capogiro, edemi periferici.
- Ipotensione ortostatica (blocco α1 modesto).
- ⚠️ Agranulocitosi e neutropenia: rare (~1,1/1000 nei trial) ma la reazione avversa che definisce la sorveglianza della molecola — sospendere subito e fare l’emocromo davanti a febbre o mal di gola inspiegati.
- Rare: sindrome delle gambe senza riposo, incubi, viraggio maniacale, ↑ transaminasi, iponatriemia, sindrome serotoninergica (in associazione).
⚠️ Attenzione
- Controindicazioni: uso di IMAO (o entro 14 giorni; 14 giorni dopo la sospensione della mirtazapina); ipersensibilità.
- Gruppi speciali: anziano → efficace e spesso preferita (sonno + appetito), ma sorvegliare sedazione, cadute e iponatriemia; insufficienza renale o epatica → ridurre; gravidanza e allattamento → solo se necessario; < 18 anni → non indicata.
- Interazioni rilevanti:
- ⚠️ IMAO, tramadolo, triptani, linezolid, iperico → sindrome serotoninergica.
- Alcol, benzodiazepine, oppioidi, antistaminici sedativi → potenziamento marcato della sedazione: è l’interazione più frequente nella pratica.
- Inibitori del CYP3A4 (ketoconazolo, ritonavir, eritromicina) → ↑ livelli; induttori (carbamazepina, rifampicina, fenitoina) → ↓ livelli fino alla perdita di efficacia.
- Warfarin → lieve ↑ dell’INR.
- Farmaci che allungano il QT → additività (effetto proprio modesto).
- Antidoto: non esiste. Il sovradosaggio in monoterapia è relativamente benigno (sedazione, tachicardia, amnesia): supporto e carbone attivo.
Posto in terapia
Prima o seconda linea nella depressione maggiore: nella meta-analisi di Cipriani (Lancet 2018) è fra le molecole più efficaci, penalizzata solo dall’accettabilità (peso e sedazione). In pratica è la scelta d’elezione nel depresso con insonnia, ansia, anoressia e calo ponderale, nell’anziano e nel paziente oncologico (dove copre anche nausea e cachessia), e nella depressione con disfunzione sessuale da SSRI. È inoltre la molecola più usata in associazione a un SSRI o SNRI nella depressione resistente, proprio perché il meccanismo è complementare (blocco α2 invece che del trasportatore).
Molecole della classe → vedi Bloccanti Recettoriali Antidepressivi (SARI, NASSA, Agomelatina)
🔗 Compare in
- Bloccanti Recettoriali Antidepressivi (SARI, NASSA, Agomelatina) — la nota di classe: è il capostipite dei NASSA.
- Autorecettori ed Eterocettori del SNA — il bersaglio α2 presinaptico.
Fonti: PubChem CID 4205 (struttura, formula, ATC N06AX11); EMA SmPC e DailyMed SPL Remeron per posologia, agranulocitosi, controindicazioni e interazioni; Cipriani et al., Lancet 2018 per il posizionamento comparativo; sbobina 28 per il taglio didattico. Consultate il 2026-08-19.