Modelli di Progressione Tumorale (lineare vs non-lineare)
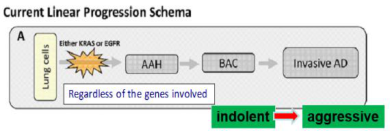
Progressione lineare classica
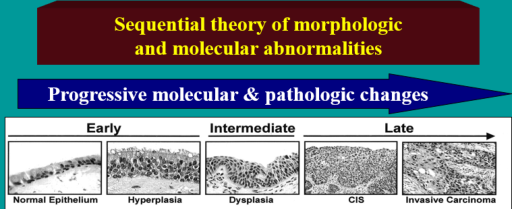
La concezione classica è la progressione lineare, molecolare e morfologica: una cellula normale accumula progressivamente alterazioni molecolari che la portano da epitelio normale → displasia → carcinoma in situ → carcinoma invasivo. L’accumulo del carico di mutazioni, indipendentemente dal tipo di alterazione iniziale, provoca il de-arrangiamento maturativo fino alla capacità di invadere e metastatizzare. Le alterazioni molecolari precedono e accompagnano quelle morfologiche.
➔ Conseguenza implicita: eliminando la lesione pre-invasiva si eliminerebbe il rischio di evolutività.
Il modello non-lineare
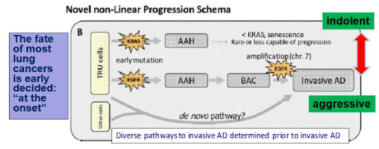
I dati indicano che la realtà è più complessa. Esistono diversi meccanismi molecolari, e di conseguenza lesioni diverse precedono la neoplasia invasiva. È il tipo iniziale di alterazione molecolare — acquisito in modo stocastico — a influenzare il successivo destino, l’aggressività biologica e la differenziazione finale del tumore.
➔ Una mutazione biologicamente più aggressiva genera un tumore più aggressivo, fin dall’inizio. Il destino del tumore è in buona parte predeterminato.
Esempi che lo sostengono:
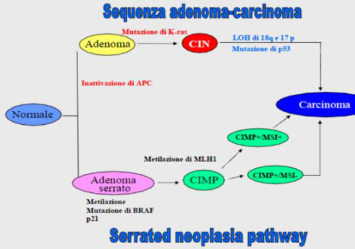
- Colon: la mutazione di APC (instabilità cromosomica) genera carcinomi del colon di sinistra, più aggressivi; la metilazione/instabilità dei microsatelliti genera carcinomi del colon di destra, meno aggressivi.
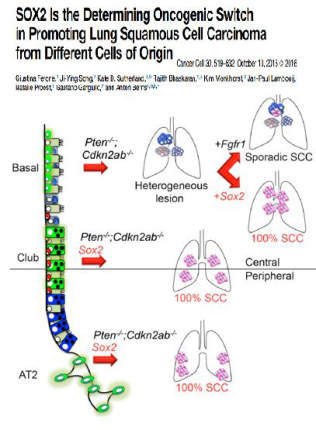
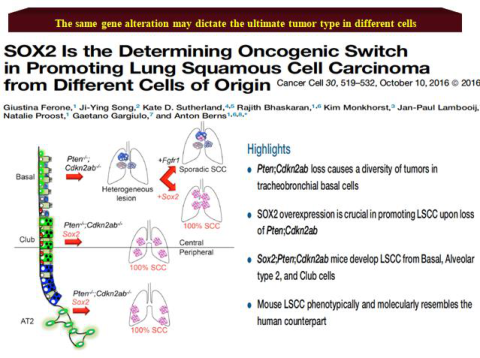
- Esperimento SOX2: indurre l’amplificazione di SOX2 (frequente nei carcinomi squamosi) produce sempre un carcinoma squamoso indipendentemente dalla cellula di partenza (anche nelle cellule club, da cui di norma origina l’adenocarcinoma). È il meccanismo molecolare, non la cellula di origine, a decidere l’istotipo.
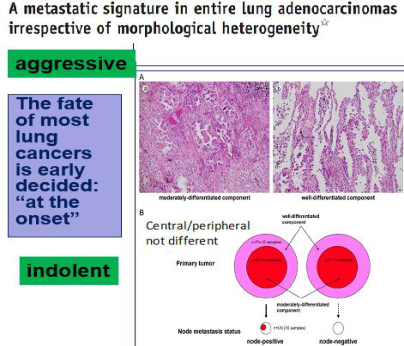
- Due adenocarcinomi con identica morfologia ma diversa espressione genica: uno metastatizza al linfonodo, l’altro no. Il tumore “decide” fin dall’inizio se dare metastasi.
Tumori aggressivi vs indolenti (cellula di origine)
Gli epiteli hanno cellule differenziate e cellule staminali (divisione asimmetrica). In termini di aggressività:
- Bassa aggressività → tumore con tendenza alla differenziazione (adenocarcinoma, squamoso): passa per displasia → CIS, e solo in <30% dei casi diventa invasivo.
- Trasformazione grave → le cellule staminali mantengono la staminalità (tumori basal-like): nessuna fase displastica intermedia, invasivo e metastatizzante fin dall’inizio, mutazioni in geni fondamentali (p53, RB), prognosi pessima.
Esempi: nella mammella i carcinomi basal-like saltano i linfonodi e danno subito metastasi polmonari/cerebrali (~20% dei casi, prognosi pessima), contro i tumori luminali differenziati; nel SNC i glioblastomi de novo (rapidi) vs i glioblastomi secondari (da gliomi di basso grado, storia più lunga e curabile).
Tempi di raddoppiamento (studi anni ‘70)
- Adenocarcinomi: ~15 anni per raggiungere 1 cm, poi 3-4 anni fino a 10 cm e morte;
- Carcinomi squamosi: 7-8 anni per 1 cm, poi ~2 anni fino a 10 cm;
- Carcinomi a piccole cellule: <2 anni per 1 cm, ~1 anno per dare morte.
➔ Non bisogna generalizzare ma ragionare in termini di tumori aggressivi e indolenti. La concezione lineare non è sbagliata, ma non può essere generalizzata; il passaggio da in situ a invasivo richiede inoltre non solo la mutazione ma anche l’amplificazione del gene.
(Integrazione da: sbobina 8)
Come va reinterpretata la teoria sequenziale
La concezione tradizionale postula che si passi da un epitelio normale a un epitelio progressivamente più perturbato: sequenza adenomatosa (displasia adenomatosa tipica → adenocarcinoma in situ → adenocarcinoma invasivo) e sequenza squamosa (epitelio normale → iperplasia a cellule basali → metaplasia squamosa → displasia lieve, moderata, severa → CIS squamoso → carcinoma squamoso invasivo).
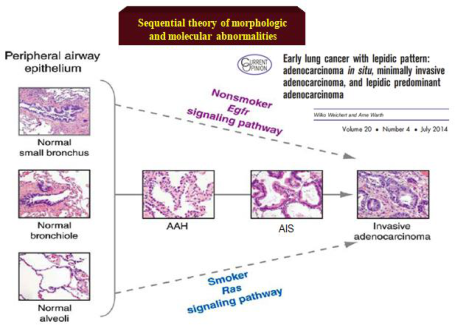
Il limite è che così tutti i carcinomi sembrerebbero uguali, come se l’evoluzione dipendesse solo dall’accumulo numerico di anomalie e come se, giunti al CIS, una qualsiasi alterazione in più — la goccia che fa traboccare il vaso — bastasse a produrre l’invasività. Esistono invece carcinomi squamosi molto aggressivi e altri estremamente blandi: la teoria non consente di diversificare le tappe evolutive.
➔ La teoria sequenziale non va scartata, ma reinterpretata: non come mero accumulo di alterazioni molecolari, bensì come il giusto accumulo di particolari alterazioni, che si aggiungono e si diversificano nel tempo — e questo non accade in tutti i modelli neoplastici.
Eziologia conosciuta ed eziologia sconosciuta
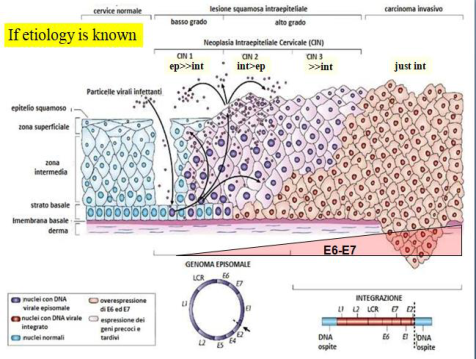
Quando l’eziologia è nota, come per HPV, il meccanismo è leggibile: l’evoluzione dipende dal tipo di virus e dall’interazione con lo stato immunitario dell’ospite, non da una progressione automatica. Si distinguono così lesioni “infection-like” (CIN 1) e “neoplastic-like” (CIN 2-3) — un concetto radicalmente diverso da quello pre-HPV, quando la diagnosi di CIS comportava sempre l’isterectomia.
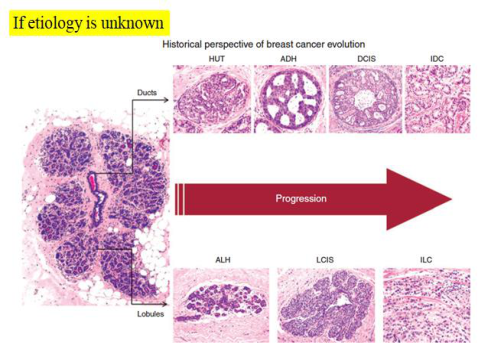
Quando l’eziologia è ignota ci si ferma a una diagnosi generica e puramente morfologica (carcinoma duttale invasivo, lobulare invasivo, duttale in situ, iperplasia adenomatosa tipica), e la teoria sequenziale è il concetto più semplice cui appoggiarsi. Se però si legge la lesione in base alle alterazioni molecolari — che sono la causa prima di quelle morfologiche — si riesce, per esempio nella mammella, a ricostruire quali lesioni evolvano attraverso stadi intermedi (displasie, iperplasie, atipie piatte, carcinoma intraduttale G1-G2-G3, LIN 1-2-3) e quali evolvano rapidamente ad alto grado, sulla base della via di attivazione degli estrogeni e delle alterazioni cromosomiche fisse.
Quanto pesa davvero la progressione
Seguendo nel tempo pazienti con lesioni preneoplastiche del polmone (metaplasia squamosa, displasia lieve-moderata, monitorate con broncoscopia a fluorescenza), la progressione a CIS o a carcinoma invasivo è poco più del 10%. Alcune lesioni intermedie possono addirittura regredire per opera del sistema immunitario, quasi sempre a condizione che venga eliminato il fattore di trigger (per esempio il fumo) — ma talvolta regrediscono anche nei fumatori.
Uno studio su 239 geni ha mostrato che il profilo molecolare permette di separare tumori aggressivi e indolenti: non esiste “un” adenocarcinoma ma molti tipi, ed esistono tanti cancri perché esistono vie diverse attraverso cui si sviluppano. Il destino della maggior parte dei cancri è deciso fin dall’inizio, all’atto della trasformazione, a seconda dei geni coinvolti.
Esempio: K-RAS dà origine a un’iperplasia adenomatosa atipica, ma da solo questa lesione non progredisce. È sempre l’evento molecolare a determinare l’evoluzione nel tempo.
➔ Il modello dell’evoluzione progressiva lineare non riflette la globalità dello sviluppo delle lesioni invasive, ma solo una parte di essa: una quota di lesioni preinvasive non evolve affatto.
🔗 Collegamenti
- Sopravvivenza e Aggressività del Carcinoma Polmonare — 🔗 il cancro resecato è “diverso” fin dall’inizio
- Carcinomi TRU-type e della Branca Bronchiale — 🔗 meccanismi molecolari diversi nel polmone
- Lesioni Preinvasive del Carcinoma Polmonare — 🔗 perché le lesioni in situ spesso non evolvono
- Screening del Carcinoma Polmonare — ⬇️ perché lo screening fallisce (fenotipo aggressivo ab initio)
- Lesioni Preinvasive (Displasia e Neoplasia Intraepiteliale) — 🔗 le lesioni che il modello deve spiegare
- Modelli di Carcinogenesi Basal-like e Luminal-like — 🔗 i meccanismi de novo
- Ciclo Infettivo di HPV (Produttivo vs Persistente) — 🔗 modello a eziologia nota