Farmacocinetica: principi e ADME
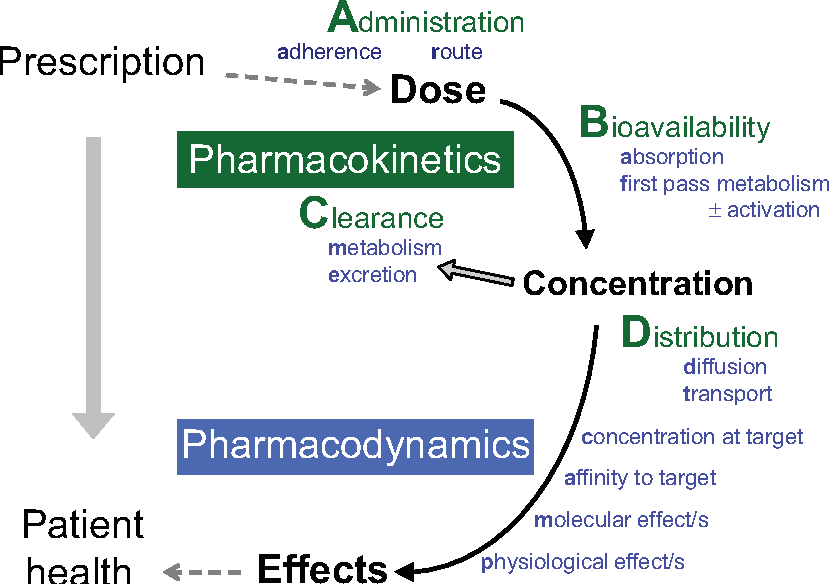
La farmacocinetica è quello che il corpo fa al farmaco (vedi Farmacocinetica e Farmacodinamica): descrive il destino di un farmaco una volta immesso nell’organismo. Alla base c’è un meccanismo filogenetico-evoluzionistico: il corpo ha sviluppato sistemi protettivi contro le intossicazioni, perciò ogni sostanza esterna (farmaco o alimento) attiva una serie di processi finalizzati a detossificarla ed eliminarla.
Principio “a concentrazione corrisponde effetto”
È il principio cardine della farmacologia: l’effetto biologico di un farmaco dipende dalla sua concentrazione; senza concentrazione adeguata non c’è alcun effetto. Da qui l’importanza di conoscere la farmacocinetica: per fare una buona terapia occorre sapere a che concentrazione il farmaco si trova nel sangue, perché è la concentrazione a determinarne l’efficacia.
Lo stesso principio confuta l’omeopatia: una diluizione infinita, in cui resta solo acqua e glucosio, può produrre al più idratazione e un innalzamento della glicemia (effetto della concentrazione di glucosio), non l’effetto attribuito al “principio attivo” ormai assente.
A quali domande risponde
- Dove? — dove va il farmaco; dipende dalla via di somministrazione scelta (vedi Vie di Somministrazione dei Farmaci).
- Quanto? — quanto farmaco è presente nell’organismo. Tranne nella via endovenosa, non si conosce direttamente quanto ne sia stato assorbito o eliminato; inoltre la quantità non è costante, varia nel tempo (cinetica delle concentrazioni).
- Quanto a lungo? — per quanto tempo il farmaco permane nell’organismo, variabile da farmaco a farmaco. Si descrive con parametri come la biodisponibilità (quanto farmaco raggiunge il torrente circolatorio) e il legame alle proteine plasmatiche (quanto resta in circolo rispetto a quanto si distribuisce ai tessuti).
ADME
La farmacocinetica si riassume nell’acronimo ADME:
- Assorbimento — il farmaco, da dove è stato somministrato, supera le barriere per arrivare al circolo.
- Distribuzione — una volta in circolo, si distribuisce nei vari tessuti.
- Metabolizzazione — il farmaco subisce modifiche chimiche (ossidoriduzioni, idrolisi, coniugazioni) col fine di eliminarlo. Avviene principalmente nel fegato, principale organo di detossificazione, ma anche a livello polmonare, gastrointestinale e renale. Concetto unico ovunque avvenga: modificare il farmaco per eliminarlo.
- Eliminazione — il farmaco modificato viene eliminato, prevalentemente per via renale e biliare, in misura minore per altre vie (es. polmonare).
 «A model that visually explains the routes of drug metabolism and its relations to pharmacokinetics» (Wikimedia Commons, Daniel6201, CC BY-SA 4.0).
Un esempio che attraversa tutto l’ADME: il propranololo
L’ADME si capisce meglio seguendo una sola molecola lungo le quattro tappe. Il propranololo è l’esempio migliore perché a ogni lettera corrisponde una conseguenza clinica riconoscibile:
| Cosa succede | Perché conta in clinica | |
|---|---|---|
| A | assorbito per os in modo quasi completo (>90%) | ma assorbito non significa disponibile — vedi la M |
| D | molto lipofilo → Vd alto (~4 L/kg), attraversa la BEE | incubi, astenia, calo dell’umore: effetti che i beta-bloccanti idrofili non danno. Ed è la ragione per cui funziona nell’ansia e nell’emicrania |
| M | Metabolismo di Primo Passaggio (Effetto First-Pass) → biodisponibilità ~25%; CYP2D6 polimorfico | la dose orale è ~20 volte quella endovenosa, e varia molto da paziente a paziente |
| E | renale, come metaboliti (<1% immodificato) | pesa più l’insufficienza epatica che quella renale |
Il punto della lezione: fra la dose che il paziente ingerisce e la molecola che raggiunge il recettore c’è tutto l’ADME. Il propranololo mostra che si può assorbire il 90% di una dose e vederne arrivare in circolo il 25%: assorbimento e biodisponibilità sono due grandezze diverse, e confonderle è un errore di dose potenzialmente letale.
(Integrazione da: sbobina 11)
LADME — la “L” di Liberazione. Una visione antepone all’ADME una L (→ LADME): prima di poter essere assorbito, il farmaco deve essere liberato dalla sua formulazione (disintegrazione e dissoluzione del principio attivo). Vedi Liberazione dei Farmaci.
Parametri farmacocinetici clinici. Capire la farmacocinetica significa padroneggiare i parametri su cui si imposta e si adatta la terapia: biodisponibilità, volume di distribuzione, clearance plasmatica ed eliminazione, AUC (area sotto la curva concentrazione-tempo), steady state e dose di mantenimento.
Curva concentrazione-tempo
Per valutare assorbimento, distribuzione, metabolismo ed eliminazione si dispone in realtà solo di due dati misurabili: la dose somministrata e la concentrazione ematica. Da questi si costruisce la curva concentrazione su tempo, strumento fondamentale della farmacocinetica; tutto il resto si ricava tramite modelli matematici che stimano come il farmaco si muove. Studiare la farmacocinetica significa conoscere i parametri, le loro formule e i metodi per stimarli dai dati.
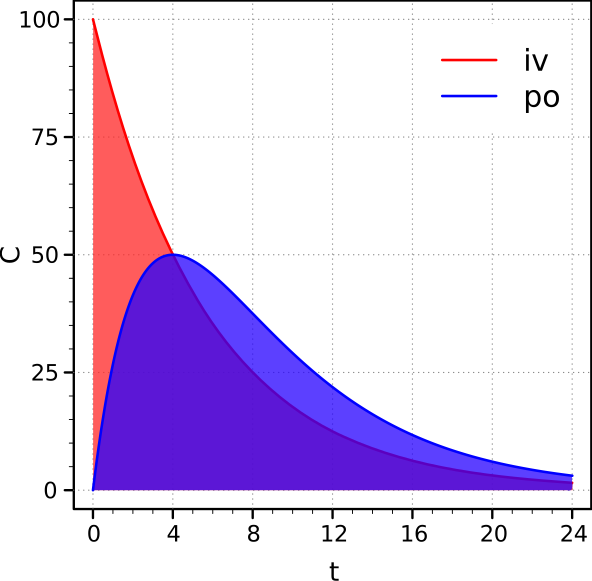 «Areas under the plasma concentration-time curves after intravenous and oral administration with complete absorption» (Wikimedia Commons, Alfie↑↓©, CC0). La curva endovenosa parte dal picco al tempo 0 e scende; quella orale sale prima (tempo di assorbimento), raggiunge un picco più basso e più tardivo, poi scende. A parità di area sotto la curva la quantità di farmaco entrata in circolo è la stessa: è su questo confronto che si misura la biodisponibilità.
🔗 Collegamenti
- Farmacocinetica e Farmacodinamica — ⬆️ definizione generale del versante farmacocinetico
- Vie di Somministrazione dei Farmaci — 🔗 risponde alla domanda “dove?”
- Sviluppo di un Farmaco — 🔗 studiata sull’animale e in fase 1
- Liberazione dei Farmaci — 📋 la “L” che precede l’ADME (LADME)
- Propranololo — 💊 l’esempio guidato che attraversa tutte e quattro le fasi