Cimetidina
Scheda-farmaco — capostipite della classe H2-antagonisti. Il meccanismo di classe sta nella nota madre: qui trovi ciò che distingue questa molecola. Dati da fonti autorevoli, aggiornati al 2026-08-08.
Classe: antagonista del recettore H2 dell’istamina, antisecretorio gastrico · ATC: A02BA01 · Nomi commerciali (IT): Tagamet, Ulcedin (in gran parte fuori commercio) · PubChem CID 2756
Perché questa molecola
È il primo H2-antagonista (James Black, 1976, Tagamet) e il primo farmaco a superare il miliardo di dollari di vendite: prima di lei l’ulcera peptica era una malattia chirurgica, e la vagotomia era il trattamento. La cimetidina la rese una malattia medica. Black ricevette il Nobel nel 1988 anche per questo, dopo aver già inventato i β-bloccanti con lo stesso metodo razionale: partire dal recettore.
Ma il motivo per cui si studia oggi è un altro, ed è il suo delta tossicologico: è un potente inibitore di più isoforme del citocromo P450 (CYP1A2, 2C9, 2D6, 3A4) e, contemporaneamente, un antiandrogeno — lega il recettore degli androgeni e inibisce la 2-idrossilazione dell’estradiolo. Da qui ginecomastia, impotenza e galattorrea, che nessun altro H2-antagonista dà.
È la molecola che dimostra due principi in un colpo solo: che un farmaco “sicuro” può essere pericoloso per ciò che fa agli altri farmaci, e che la selettività recettoriale non garantisce la selettività d’organo. Le è succeduta la famotidina, priva di entrambi i difetti.
Struttura
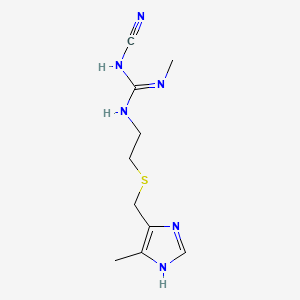 Struttura 2D della cimetidina (PubChem CID 2756). Formula C₁₀H₁₆N₆S, PM 252,34 g/mol.
L’anello imidazolico è lo stesso dell’istamina: la molecola nacque per modificazioni successive del neurotrasmettitore, allungandone la catena laterale fino a ottenere un antagonista. Quell’imidazolo è però anche il gruppo che si coordina al ferro dell’eme dei citocromi P450 — la stessa struttura che le dà l’attività è quella che causa le interazioni.
Farmacodinamica
Catena d’azione: cimetidina → antagonismo competitivo del recettore H2 sulla cellula parietale → blocco della via istamina → ↓cAMP → minore reclutamento della H⁺/K⁺-ATPasi in membrana → ↓secrezione acida.
flowchart TD
  A["gastrina → cellule enterocromaffini"] --> B["ISTAMINA"]
  B --> C["recettore H2 della cellula parietale"]
  C -->|"blocco competitivo"| D["CIMETIDINA"]
  C --> E["↑ cAMP e Ca²⁺"]
  E --> F["reclutamento della H⁺/K⁺-ATPasi in membrana"]
  F --> G["secrezione di HCl"]
  D --> H["↓ secrezione acida<br/>(ma resta la quota da vago e gastrina<br/>→ secrezione residua)"]
  A2["struttura imidazolica"] --> I["coordinazione con l'eme del CYP450"]
  I --> J["⚠️ inibizione di CYP1A2, 2C9, 2D6, 3A4"]
  A2 --> K["⚠️ legame al recettore degli androgeni"]
  K --> L["ginecomastia, impotenza, galattorrea"]
Il limite di classe è quello della nota madre: bloccando una sola delle vie di stimolo (l’istamina), resta sempre una secrezione residua — ed è la ragione per cui gli IPP, che agiscono a valle sulla pompa, hanno soppiantato questa classe.
Farmacocinetica
- Biodisponibilità: ~60–70% (first-pass epatico significativo).
- Profarmaco: no.
- Metabolismo: epatico parziale; è inibitore, non substrato principale, dei CYP.
- Emivita: ~2 ore → richiede 2–4 somministrazioni al giorno, ulteriore svantaggio rispetto agli IPP.
- Eliminazione: prevalentemente renale, in gran parte immodificata → nell’insufficienza renale la dose va ridotta. Compete con la secrezione tubulare di creatinina e di altri cationi organici (→ falso aumento della creatininemia senza vera perdita di filtrato).
Posologia e monitoraggio
Orale 400 mg × 2/die o 800 mg la sera nell’ulcera duodenale; nella Zollinger-Ellison si sale molto. Nell’insufficienza renale la dose si dimezza. Non richiede monitoraggio ematico proprio, ma impone di rivedere tutta la terapia concomitante — è quello il vero “monitoraggio” di questo farmaco.
Tossicità
- ⚠️ Effetti antiandrogeni — ginecomastia (fino al 4% a dosi standard, molto più frequente ad alte dosi e nella Zollinger-Ellison), impotenza, riduzione della libido, galattorrea nella donna. Reversibili alla sospensione. Sono il marchio della molecola: nessun altro H2-antagonista li dà.
- Confusione mentale, agitazione, allucinazioni nell’anziano, nel nefropatico e in terapia intensiva (attraversa la barriera ematoencefalica).
- Diarrea, cefalea, vertigini, rash.
- Rare: neutropenia, trombocitopenia, epatite colestatica, bradicardia (per H2 cardiaci).
⚠️ Attenzione
- Controindicazioni: ipersensibilità. Cautela in ogni paziente politrattato — è più una controindicazione relativa di contesto che di malattia.
- Gruppi speciali: insufficienza renale → ridurre la dose; anziano → rischio di confusione, preferire altri farmaci; gravidanza → attraversa la placenta, preferire alternative con più dati; allattamento → passa nel latte.
- ⚠️ Interazioni rilevanti — è il motivo per cui la molecola è caduta in disuso. Aumenta le concentrazioni di:
- Warfarin → rischio emorragico;
- Fenitoina, carbamazepina → tossicità neurologica;
- Teofillina → aritmie e convulsioni;
- Lidocaina, propranololo, benzodiazepine, antidepressivi triciclici;
- riduce l’assorbimento di ketoconazolo e degli altri farmaci pH-dipendenti (effetto di classe, comune agli IPP).
- Antidoto: non esiste; il sovradosaggio si gestisce con supporto.
Posto in terapia
Oggi sostanzialmente obsoleta. Le sue indicazioni storiche — ulcera peptica, GERD, Zollinger-Ellison — sono coperte meglio dagli IPP, e all’interno della sua stessa classe la famotidina offre lo stesso effetto senza interazioni né effetti antiandrogeni. In gran parte fuori commercio in Italia. Resta un farmaco d’esame: è il capostipite, ed è il paradigma dell’interazione da inibizione enzimatica.
🔗 Compare in
- H2-antagonisti e Inibitori di Pompa Protonica — capostipite della classe H2.
- Secrezione Acida Gastrica e Pompa Protonica — la via istamina-H2 che blocca.
- Interazioni Farmacologiche da Induzione e Inibizione Enzimatica — inibitore enzimatico ad ampio spettro.
Fonti: PubChem CID 2756 (struttura, formula, ATC A02BA01); DailyMed SPL per posologia, effetti avversi e interazioni; sbobina 09 per il taglio didattico. Consultate il 2026-08-08.