Fluconazolo
Scheda-farmaco — singola molecola della classe Azoli (Antifungini). Il meccanismo di
classe sta nella nota madre: qui trovi ciò che distingue questa molecola. Dati da fonti autorevoli, aggiornati al 2026-08-14.
Classe: triazolo · ATC: J02AC01 · Nomi commerciali (IT): Diflucan, Elazor · PubChem CID 3365
Perché questa molecola
È il triazolo idrofilo, e da quell’unica proprietà chimica discende tutto il resto: si assorbe completamente per bocca (biodisponibilità ~90%, orale ed endovena sono di fatto intercambiabili), si distribuisce nell’acqua corporea invece che nei grassi — quindi entra nel liquor e nelle urine, dove gli altri azoli non arrivano — e non ha bisogno del fegato, perché oltre l’80% viene eliminato immodificato con le urine. È l’azolo con meno interazioni e meno epatotossicità, l’unico che si possa dare con relativa tranquillità nell’epatopatico, e per questo la prima linea nella candidemia del paziente stabile.
Il prezzo di quella semplicità è lo spettro più stretto della classe: non ha alcuna attività sull’Aspergillus — per cui serve il Voriconazolo — né sui Mucorales, e sulle Candida non-albicans incontra la resistenza intrinseca di C. krusei e la sensibilità ridotta di C. glabrata. È il motivo per cui la scelta empirica cambia appena il paziente è instabile o neutropenico.
Struttura
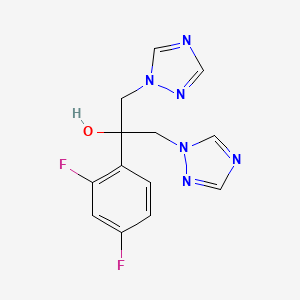 Struttura 2D del fluconazolo (PubChem CID 3365). Formula C₁₃H₁₂F₂N₆O, PM 306,3 g/mol.
I due anelli triazolici simmetrici e i due atomi di fluoro sono ciò che lo rende idrosolubile, a differenza dei triazoli voluminosi e lipofili come l’Itraconazolo.
Farmacodinamica
Catena d’azione: fluconazolo → inibisce la lanosterolo 14-α-demetilasi (CYP51 fungino, gene ERG11) → blocco della conversione lanosterolo → ergosterolo → membrana impoverita di ergosterolo + accumulo di 14-α-metilsteroli tossici → arresto della crescita (fungistatico sulle Candida).
flowchart TD
  A["fluconazolo"] --> B["lanosterolo 14-α-demetilasi (CYP51 / ERG11)"]
  B -->|inibizione| C["blocco lanosterolo → ergosterolo"]
  C --> D["membrana povera di ergosterolo"]
  C --> E["accumulo di 14-α-metilsteroli tossici"]
  D --> F["alterazione di fluidità e funzione di membrana"]
  E --> F
  F --> G["effetto FUNGISTATICO sulle Candida"]
  H["mutazioni di ERG11 · pompe di efflusso CDR/MDR"] -.->|resistenza| B
Il doppio meccanismo (blocco della sintesi + intermedio tossico) è quello di classe, descritto in Azoli (Antifungini).
Farmacocinetica
- Biodisponibilità: ~90% per os, non influenzata dal cibo né dall’acidità gastrica (a differenza dell’Itraconazolo): si può dare con gli inibitori di pompa protonica.
- Distribuzione: ampia nei fluidi corporei; liquor ~60–80% della concentrazione plasmatica e alte concentrazioni urinarie. Legame proteico basso (~11%).
- Metabolismo: minimo. È inibitore moderato di CYP2C9 e CYP2C19, debole di CYP3A4 — ma non ne è substrato rilevante.
- Emivita: ~24–30 h → una sola somministrazione al giorno.
- Eliminazione: renale, oltre l’80% immodificato → la dose va tarata sulla clearance.
Posologia e monitoraggio
Nella candidemia si parte con una dose di carico di 800 mg (12 mg/kg) il primo giorno, poi 400 mg/die (6 mg/kg); nella candidosi orofaringea bastano 100–200 mg/die, nella vulvovaginite non complicata una dose singola da 150 mg. Con clearance della creatinina < 50 mL/min si dimezza la dose di mantenimento; nel paziente in emodialisi si somministra la dose piena dopo ogni seduta. Non richiede TDM di routine — ed è un’altra differenza rispetto a itraconazolo e Voriconazolo, per i quali il TDM è invece la regola.
Tossicità
È il meglio tollerato della classe.
- Comuni (2–4%): nausea, cefalea, dolore addominale, diarrea, vomito, rash.
- Alopecia reversibile nelle terapie prolungate a 400 mg/die — va anticipata al paziente, perché altrimenti la sospende da solo.
- Rialzo delle transaminasi transitorio (epatotossicità di classe, comunque la più bassa fra gli azoli).
- Rare e gravi: sindrome di Stevens-Johnson / necrolisi epidermica tossica; prolungamento del QT e torsione di punta.
⚠️ Attenzione
- Controindicazioni: ipersensibilità agli azoli; co-somministrazione con farmaci che allungano il QT metabolizzati da CYP3A4 (cisapride, chinidina, pimozide).
- Gruppi speciali: gravidanza — dosi elevate e prolungate (≥ 400 mg/die nel primo trimestre) sono associate a una embriopatia caratteristica; la dose singola da 150 mg è considerata a rischio molto basso ma va comunque evitata quando esiste un’alternativa topica. Insufficienza renale → riduzione obbligatoria. Ben tollerato nell’epatopatico rispetto agli altri azoli.
- Interazioni rilevanti: ↑ warfarin (INR, via CYP2C9), ↑ fenitoina, ↑ sulfoniluree (ipoglicemia), ↑ ciclosporina e tacrolimus, ↑ rischio di miopatia con le statine. Vedi Citocromi P450.
Resistenza
Due meccanismi, entrambi selezionabili dalla profilassi prolungata: mutazioni o iperespressione di ERG11 (il bersaglio non lega più il farmaco) e pompe di efflusso CDR1/CDR2 e MDR1. C. krusei è intrinsecamente resistente, C. glabrata sviluppa resistenza con grande facilità: sono le due specie che impongono di passare alle Echinocandine.
Posto in terapia
Prima linea nella candidemia del paziente stabile, non neutropenico e non precedentemente esposto agli azoli (Management della Candidemia), e farmaco di de-escalation una volta arrivato l’antibiogramma. È inoltre lo standard nelle candidosi mucosali, nella profilassi del paziente a rischio e nella fase di consolidamento e mantenimento della meningite criptococcica, dopo l’induzione con Amfotericina B e Flucitosina. In commercio in Italia.
🔗 Compare in
- Azoli (Antifungini) — il triazolo idrofilo, capostipite d’uso della classe.
- Management della Candidemia — prima linea nel paziente stabile.
Fonti: PubChem CID 3365 (struttura, formula, ATC J02AC01); EMA SmPC e DailyMed SPL per posologia, aggiustamento renale e sicurezza in gravidanza; IDSA Clinical Practice Guideline for the Management of Candidiasis (2016) per il posto in terapia. Consultate il 2026-08-14.