Itraconazolo
Scheda-farmaco — singola molecola della classe Azoli (Antifungini). Il meccanismo di
classe sta nella nota madre: qui trovi ciò che distingue questa molecola. Dati da fonti autorevoli, aggiornati al 2026-08-14.
Classe: triazolo · ATC: J02AC02 · Nomi commerciali (IT): Sporanox, Trisporal · PubChem CID 55283
Perché questa molecola
È l’azolo dalla farmacocinetica più capricciosa della classe, e per due difetti che si sommano. Il primo è l’assorbimento: biodisponibilità ~50%, dipendente dal cibo e dall’acidità gastrica, con regole opposte fra capsule e soluzione orale. Il secondo è il metabolismo: è substrato e insieme inibitore del CYP3A4, cioè inibisce progressivamente il proprio smaltimento — la concentrazione non sale in modo proporzionale alla dose e va inseguita con il TDM.
Ma la vera peculiarità è tossicologica, ed è quella che il docente sottolinea: a differenza di tutti gli altri azoli l’itraconazolo ha un effetto inotropo negativo e provoca la triade ipertensione – ipokaliemia – edema periferico, fino allo scompenso cardiaco conclamato. È l’unico antifungino che si toglie dal tavolo davanti a un paziente cardiopatico.
Struttura
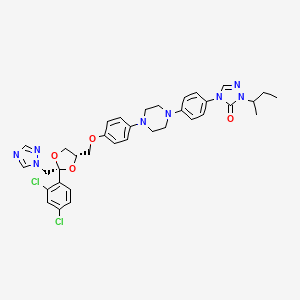 Struttura 2D dell’itraconazolo (PubChem CID 55283). Formula C₃₅H₃₈Cl₂N₈O₄, PM 705,6 g/mol.
Molecola grande e fortemente lipofila — l’opposto del Fluconazolo: da qui il legame proteico del 99%, la distribuzione nei tessuti cheratinici e adiposi e l’assenza dal liquor e dalle urine.
Farmacodinamica
Catena d’azione: itraconazolo → inibisce la lanosterolo 14-α-demetilasi (CYP51 fungino) → blocco della sintesi dell’ergosterolo + accumulo di 14-α-metilsteroli → danno di membrana. In parallelo, sul versante umano, l’inibizione del CYP3A4 e della glicoproteina-P genera le interazioni, e un effetto sui canali cardiaci sostiene la tossicità cardiovascolare.
flowchart TD
  A["itraconazolo"] --> B["CYP51 fungino (14-α-demetilasi)"]
  B --> C["blocco sintesi ergosterolo + 14-α-metilsteroli"]
  C --> D["effetto antifungino: Aspergillus, dermatofiti, funghi dimorfi"]
  A --> E["CYP3A4 umano + glicoproteina-P"]
  E --> F["auto-inibizione del proprio metabolismo"]
  E --> G["interazioni: statine, ciclosporina, digossina"]
  A --> H["inotropismo NEGATIVO"]
  H --> I["ipertensione · ipokaliemia · edema → scompenso cardiaco"]
Farmacocinetica
- Biodisponibilità: ~50%, massima dopo il pasto per le capsule, che richiedono anche un ambiente gastrico acido. La soluzione orale si comporta al contrario: va presa a stomaco vuoto e rende di più. Le due formulazioni non sono intercambiabili a parità di milligrammi.
- Legame proteico: 99% (itraconazolo e metabolita).
- Metabolismo: epatico estensivo via CYP3A4, di cui è anche inibitore potente → auto-inibizione e cinetica non proporzionale alla dose. Metabolita biologicamente attivo: idrossi-itraconazolo.
- Emivita: ~30–40 h allo steady state (il metabolita fino a ~7 giorni) → 1–2 somministrazioni/die.
- Distribuzione: ottima in cute, unghie e tessuto adiposo; assente nel liquor e nelle urine → inutile nella meningite e nella candiduria.
Posologia e monitoraggio
100–400 mg/die per os secondo l’indicazione, con le regole di assunzione diverse per capsule e soluzione. Data l’alta variabilità interindividuale, il TDM è la regola nelle terapie sistemiche: va eseguito allo steady state (dopo ~1–2 settimane), dosando insieme itraconazolo e idrossi-itraconazolo. Vanno inoltre monitorate le transaminasi e, nelle terapie prolungate, potassio, pressione arteriosa e segni di ritenzione idrica.
Tossicità
- Cardiovascolare (peculiare): ipertensione, ipokaliemia, edema periferico, fino allo scompenso cardiaco — boxed warning della FDA.
- Epatotossicità di classe: dal rialzo transitorio delle transaminasi all’epatite colestatica, fino all’insufficienza epatica.
- Gastrointestinali (nausea, dolore addominale), cefalea, rash.
- Neuropatia periferica e, raramente, ipoacusia reversibile.
⚠️ Attenzione
- Controindicazioni: scompenso cardiaco o storia di scompenso; gravidanza (tranne indicazioni vitali); co-somministrazione con substrati del CYP3A4 ad alto rischio.
- Gruppi speciali: cardiopatici → non usare; epatopatici → evitare o ridurre; l’assorbimento crolla nel paziente acloridrico o in terapia con IPP (vedi H2-antagonisti e Inibitori di Pompa Protonica) — le capsule vanno prese con una bevanda acida.
- Interazioni rilevanti: ↑ statine (rabdomiolisi: simvastatina e lovastatina sono controindicate), ↑ Ciclosporina e tacrolimus, ↑ digossina (via P-gp), ↑ warfarin; al contrario Rifampicina, fenitoina e carbamazepina lo rendono inefficace inducendo il CYP3A4. Vedi Citocromi P450.
Posto in terapia
Onicomicosi e dermatofizie estese, aspergillosi non invasiva e forme allergiche (aspergillosi broncopolmonare allergica), micosi endemiche da funghi dimorfi (istoplasmosi, blastomicosi, sporotricosi). Nella candidemia non ha un ruolo di prima linea: lì lo spazio è del Fluconazolo o delle Echinocandine. In commercio in Italia.
🔗 Compare in
- Azoli (Antifungini) — l’azolo dalla farmacocinetica più variabile e dalla tossicità cardiaca.
Fonti: PubChem CID 55283 (struttura, formula, ATC J02AC02); EMA SmPC e DailyMed SPL per formulazioni, assorbimento e interazioni; FDA boxed warning per lo scompenso cardiaco. Consultate il 2026-08-14.