Morfina
Scheda-farmaco — singola molecola della classe Oppioidi (Meccanismo Spinale e Classificazione).
Il meccanismo di classe sta nella nota madre: qui trovi ciò che distingue questa molecola. Dati da fonti autorevoli, aggiornati al 2026-08-04.
Classe: oppioide forte, agonista pieno del recettore μ · ATC: N02AA01 · Nomi commerciali (IT): Oramorph, MS Contin, Twice, morfina cloridrato fiale · PubChem CID 5288826
Perché questa molecola
È l’agonista pieno di riferimento di tutta la farmacologia del dolore: la molecola rispetto a cui si definisce la potenza equianalgesica di ogni altro oppioide, e il termine di confronto con cui il corso spiega l’agonismo parziale (la buprenorfina è più potente a basse dosi ma meno efficace al plateau).
Il suo delta farmacologico proprio è un metabolita: la morfina è glucuronidata a M6G (morfina-6-glucuronide), che è più potente della molecola madre ed è eliminato per via renale. Nell’insufficienza renale il M6G si accumula e produce sedazione profonda e depressione respiratoria a distanza di giorni, con dosi che erano state sicure fino a quel momento. È l’esempio di manuale di tossicità da metabolita attivo.
Il secondo delta è di posizione storica e regolatoria: è il farmaco di riferimento del terzo gradino della scala OMS, l’oppioide indicato dall’OMS come essenziale, e quello su cui si misura l’oppiofobia — la sottoprescrizione per timore di dipendenza in pazienti con dolore oncologico, dove il rischio di addiction è invece basso.
Struttura
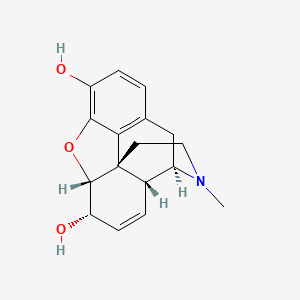 Struttura 2D della morfina (PubChem CID 5288826). Formula C₁₇H₁₉NO₃, PM 285,34 g/mol.
Alcaloide fenantrenico dell’oppio (Papaver somniferum), isolato da Sertürner nel 1804 — il primo principio attivo puro mai estratto da una pianta. I due ossidrili sono i punti su cui si costruisce tutta la classe: acetilandoli entrambi si ottiene l’eroina (molto più lipofila, quindi con onset cerebrale rapidissimo — la base farmacologica del suo potenziale d’abuso); metilando quello fenolico si ottiene la codeina, profarmaco che il CYP2D6 riconverte in morfina.
Farmacodinamica
Catena d’azione: morfina → agonismo pieno sul recettore μ (GPCR-Gi) → ↓ cAMP, apertura dei canali del K⁺ (iperpolarizzazione postsinaptica) e chiusura dei canali del Ca²⁺ voltaggio-dipendenti (↓ rilascio presinaptico di neurotrasmettitori) → blocco della trasmissione nocicettiva.
flowchart TD
  A["morfina"] -->|agonista PIENO| B["recettore μ-oppioide (GPCR-Gi)"]
  B --> C["↓ adenilato-ciclasi → ↓ cAMP"]
  B --> D["apertura canali K⁺ → iperpolarizzazione POSTsinaptica"]
  B --> E["chiusura canali Ca²⁺ → ↓ rilascio PREsinaptico<br/>di sostanza P e glutammato"]
  D --> F["blocco della trasmissione nocicettiva<br/>nelle corna posteriori"]
  E --> F
  F --> G["ANALGESIA"]
  B --> H["μ nel tronco encefalico"]
  H --> I["⚠️ DEPRESSIONE RESPIRATORIA<br/>(↓ sensibilità al CO₂)"]
  B --> L["μ nell'area postrema"] --> M["nausea e vomito"]
  B --> N["μ nel plesso mienterico"] --> O["STIPSI (non sviluppa tolleranza)"]
  B --> P["μ nell'area tegmentale ventrale"] --> Q["↑ dopamina → euforia, rinforzo"]
Il meccanismo spinale completo è in Oppioidi (Meccanismo Spinale e Classificazione); gli effetti avversi di classe in Effetti Avversi degli Oppioidi e PAMORA.
Farmacocinetica
- Biodisponibilità orale: solo 20-40%, per esteso effetto di primo passaggio. È la ragione del rapporto di conversione orale:parenterale ≈ 3:1 — errore di conversione = sovradosaggio.
- Lipofilia: bassa (è la meno lipofila degli oppioidi forti) → onset più lento e passaggio della BEE limitato rispetto a fentanyl e eroina.
- Metabolismo: epatico per glucuronidazione (UGT2B7), non dai CYP → poche interazioni farmacocinetiche.
- M3G (~55%): inattivo sull’analgesia, forse responsabile di iperalgesia e mioclonie ad alte dosi.
- ⚠️ M6G (~10%): attivo e più potente della morfina, a eliminazione renale.
- Emivita: 2-4 h (M6G più lunga) → formulazioni a rilascio immediato ogni 4 h, a rilascio prolungato ogni 12 h.
- Eliminazione: renale. ⚠️ Nell’insufficienza renale si accumula il M6G: la morfina è l’oppioide meno indicato in quel contesto.
Posologia e monitoraggio
Nel paziente naïve: 5-10 mg per os ogni 4 h a rilascio immediato, o 2-5 mg EV lenti; poi si converte alla dose totale giornaliera in formulazione retard, lasciando disponibili dosi al bisogno pari a 1/6 della dose giornaliera per il dolore episodico intenso. Non ha dose massima (non c’è effetto tetto sull’analgesia): il limite è la tollerabilità. Da monitorare: frequenza respiratoria e livello di sedazione (la sedazione precede sempre la depressione respiratoria — è il segnale d’allarme da cercare), dolore, alvo, funzione renale.
Tossicità
- ⚠️ Depressione respiratoria: l’effetto letale. Dose-dipendente, potenziata da benzodiazepine e alcol.
- Stipsi: presente in quasi tutti i pazienti e l’unico effetto che non sviluppa tolleranza → il lassativo va prescritto insieme all’oppioide, non dopo (vedi Effetti Avversi degli Oppioidi e PAMORA).
- Nausea e vomito (iniziali, con tolleranza in pochi giorni), sedazione, prurito e orticaria da liberazione istaminica (la morfina è tra gli oppioidi che ne liberano di più), ritenzione urinaria, miosi puntiforme (segno diagnostico di intossicazione), ipotensione.
- Tolleranza e dipendenza fisica con l’uso prolungato → sindrome d’astinenza alla sospensione brusca (vedi Tolleranza, Dipendenza e Crisi di Astinenza).
- Ad alte dosi e in accumulo: mioclonie e iperalgesia (attribuite al M3G).
⚠️ Attenzione
- Controindicazioni: depressione respiratoria acuta, asma acuto grave, ileo paralitico, trauma cranico con ipertensione endocranica (maschera i segni neurologici e la ritenzione di CO₂ peggiora l’ipertensione), uso concomitante di IMAO (o entro 14 giorni).
- Gruppi speciali:
- ⚠️ Insufficienza renale → accumulo di M6G: ridurre la dose e allungare gli intervalli, o preferire idromorfone, buprenorfina o metadone.
- Insufficienza epatica → ridurre la dose.
- Anziano → iniziare al 50% della dose (“start low, go slow”).
- Gravidanza/allattamento → passa la placenta, rischio di depressione respiratoria neonatale e sindrome d’astinenza.
- Interazioni rilevanti:
- ⚠️ Benzodiazepine, alcol, gabapentinoidi, antistaminici sedativi → depressione respiratoria additiva: è la combinazione responsabile della maggior parte dei decessi da oppioidi.
- IMAO → reazioni gravi (ipertermia, coma), controindicati.
- Rifampicina → induce UGT e riduce l’analgesia.
- Antimuscarinici → stipsi e ritenzione urinaria additive.
- ⚠️ Antidoto: naloxone, antagonista competitivo μ, 0,4 mg EV ripetibili. Attenzione: la sua emivita (~1 h) è più breve di quella della morfina → il paziente può ricadere in depressione respiratoria dopo il risveglio. Serve osservazione prolungata o infusione continua.
Posto in terapia
Oppioide forte di riferimento al terzo gradino della scala analgesica OMS: dolore oncologico moderato-severo, dolore post-operatorio maggiore, dolore acuto severo (infarto, colica renale), dispnea nelle cure palliative e nell’edema polmonare acuto. Poco efficace nel dolore neuropatico, dove non è di prima linea. In commercio in Italia in tutte le formulazioni, in regime di stupefacenti.
🔗 Compare in
- Agonista Parziale — il termine di confronto per la buprenorfina (pieno vs parziale).
- Oppioidi (Meccanismo Spinale e Classificazione) — la nota di classe.
- Effetti Avversi degli Oppioidi e PAMORA — la stipsi e la sua gestione.
Fonti: PubChem CID 5288826 (struttura, formula, ATC N02AA01); EMA SmPC e DailyMed SPL per posologia, conversioni, controindicazioni e interazioni; WHO Guidelines for the pharmacological management of cancer pain; sbobina 09 per il taglio didattico. Consultate il 2026-08-04.